

Полное меню
- Актуальное
законодательство - Интернет
и право- - Рассылка ''Закон есть закон''
- - Форум сайта (архив)
- - Законодательство
- - Судебная практика (необычная)
- - Судебная практика (авторская)
- - Процедура UDRP и и решения WIPO
- - Книги серии ''Интернет и Право''
- - Книги в открытом доступе
- - Учебный курс ''Интернет и Право''
- - Учебный курс ''Доменные споры''
- - Литература по ''Интернет и Право''
- - Литература по интел. собственности
- - Научный уголок (работы гостей)
- - Авторские публикации
- Информационные
материалы - ЮРИДИЧЕСКИЕ
УСЛУГИ- - Перечень юридических услуг
- - Карта юридических услуг
- - Юридическая консультация
- - Доменные споры (RU), авторское право
- - Международный суд по доменам (COM)
- - Защита прав на маркетплейсе (WB, Ozon)
- - Защита прав в соцсетях (Vk, Ok, FB)
- - Купля-продажа домена, сайта, ПО
- - Досудебное урегулирование конфликта
- - Защита чести и деловой репутации
- - Отмена блокировки сайта/домена РКН
- - ФАС: товарные знаки, авторское право
- - Регистрация ПО/сайта (Роспатент)
- - Юридическая проверка домена
- - Нотариальное заверение сайтов
- - Способы и формы оплаты услуг
- - Мы в СМИ
- - О компании, клиенты
- - Наши дела и победы
- - Контакты и реквизиты
- Информация
о сайте -


ОписаниеИсточник публикации М.: Стандартинформ, 2016 Примечание к документу Документ включен в Перечень международных и региональных (межгосударственных) стандартов, а в случае их отсутствия - национальных (государственных) стандартов, содержащих правила и методы исследований (испытаний) и измерений, в том числе правила отбора образцов, необходимые для применения и исполнения требований технического регламента Евразийского экономического союза "О безопасности рыбы и рыбной продукции" (ТР ЕАЭС 040/2016) и осуществления оценки соответствия объектов технического регулирования (Решение Коллегии Евразийской экономической комиссии от 19.07.2022 N 107). Документ включен в Перечень международных и региональных (межгосударственных) стандартов, а в случае их отсутствия - национальных (государственных) стандартов, содержащих правила и методы исследований (испытаний) и измерений, в том числе правила отбора образцов, необходимые для применения и исполнения требований технического регламента Таможенного союза "О безопасности пищевой продукции" (ТР ТС 021/2011) и осуществления оценки соответствия объектов технического регулирования (Решение Коллегии Евразийской экономической комиссии от 24.12.2019 N 236). Документ включен в Перечень международных и региональных (межгосударственных) стандартов, а в случае их отсутствия - национальных (государственных) стандартов, содержащих правила и методы исследований (испытаний) и измерений, в том числе правила отбора образцов, необходимые для применения и исполнения требований технического регламента Таможенного союза "О безопасности отдельных видов специализированной пищевой продукции, в том числе диетического лечебного и диетического профилактического питания" (ТР ТС 027/2012) и осуществления оценки соответствия объектов технического регулирования (Решение Коллегии Евразийской экономической комиссии от 16.10.2018 N 168). Документ включен в Перечень стандартов, содержащих правила и методы исследований (испытаний) и измерений, в том числе правила отбора образцов, необходимые для применения и исполнения требований технического регламента Евразийского экономического союза "О безопасности рыбы и рыбной продукции" (ТР ЕАЭС 040/2016) и осуществления оценки соответствия объектов технического регулирования (Решение Коллегии Евразийской экономической комиссии от 29.08.2017 N 106). Документ введен в действие с 01.01.2017. Название документа "ГОСТ EN 15652-2015. Межгосударственный стандарт. Продукты пищевые. Определение ниацина методом высокоэффективной жидкостной хроматографии" (введен в действие Приказом Росстандарта от 21.07.2015 N 950-ст) "ГОСТ EN 15652-2015. Межгосударственный стандарт. Продукты пищевые. Определение ниацина методом высокоэффективной жидкостной хроматографии"
|
||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||

Краткое наименование страны по МК (ИСО 3166) 004-97 | Код страны по МК (ИСО 3166) 004-97 | Сокращенное наименование национального органа по стандартизации |
Армения | AM | Минэкономики Республики Армения |
Беларусь | BY | Госстандарт Республики Беларусь |
Казахстан | KZ | Госстандарт Республики Казахстан |
Киргизия | KG | Кыргызстандарт |
Молдова | MD | Молдова-Стандарт |
Россия | RU | Росстандарт |
Таджикистан | TJ | Таджикстандарт |
Украина | UA | Минэкономразвития Украины |
4 Приказом Федерального агентства по техническому регулированию и метрологии от 21 июля 2015 г. N 950-ст межгосударственный стандарт ГОСТ EN 15652-2015 введен в действие в качестве национального стандарта Российской Федерации с 1 января 2017 г.
5 Настоящий стандарт идентичен европейскому региональному стандарту EN 15652:2009 Foodstuffs - Determination of niacin by HPLC (Продукты пищевые. Определение ниацина высокоэффективной жидкостной хроматографией).
Европейский региональный стандарт разработан техническим комитетом CEN/TC 275 "Анализ пищевых продуктов. Горизонтальные методы", секретариатом которого является DIN (Германия).
Перевод с немецкого языка (de).
Официальные экземпляры европейского регионального стандарта, на основе которого подготовлен настоящий межгосударственный стандарт, и европейского регионального стандарта, на который дана ссылка, имеются в Федеральном информационном фонде технических регламентов и стандартов.
Сведения о соответствии межгосударственных стандартов ссылочным европейским региональным стандартам приведены в дополнительном приложении ДА.
Степень соответствия - идентичная (IDT)
6 ВВЕДЕН ВПЕРВЫЕ
Информация об изменениях к настоящему стандарту публикуется в ежегодном информационном указателе "Национальные стандарты", а текст изменений и поправок - в ежемесячном информационном указателе "Национальные стандарты". В случае пересмотра (замены) или отмены настоящего стандарта соответствующее уведомление будет опубликовано в ежемесячном информационном указателе "Национальные стандарты". Соответствующая информация, уведомление и тексты размещаются также в информационной системе общего пользования - на официальном сайте Федерального агентства по техническому регулированию и метрологии в сети Интернет
Настоящий стандарт устанавливает метод определения содержания ниацина в пищевых продуктах методом высокоэффективной жидкостной хроматографии (ВЭЖХ) после гидролиза пробы, который может быть проведен тремя способами: кислотный гидролиз (A), ферментативный гидролиз (B) и последовательный кислотный и щелочной гидролиз (C).
Метод был валидирован при межлабораторных сравнительных испытаниях на обогащенных и не обогащенных пищевых продуктах, а именно пробах концентратов типа сухого завтрака - мюсли и мюсли с шоколадом, вареном окороке, зеленом горошке, лиофилизированном зеленом горошке с ветчиной, лиофилизированном супе, обогащенном апельсиновом соке, сухом молоке и пшеничной муке в диапазоне значений содержания ниацина от 0,5 до 24 мг/100 г. Дальнейшая информация приведена в Приложении B.
Способы A и B приводят к аналогичным результатам для ниацина. В этих случаях ниацин определяется как суммарное содержание никотинамида и никотиновой кислоты в пересчете на никотиновую кислоту [1]. Способ C приводит к более высоким значениям содержания ниацина в необогащенных злаках по сравнению со способами A и B, но в остальных пищевых продуктах дает сходные результаты. В способе C никотинамид превращается в никотиновую кислоту, и ниацин определяется в форме никотиновой кислоты [2].
Способ A является более производительным и экономичным, нежели способы B и C.
Способ B применяется, если требуется раздельное количественное определение никотинамида и никотиновой кислоты. Способ A для этих целей непригоден, поскольку при кислотном гидролизе никотинамид в небольшой степени превращается в никотиновую кислоту.
В способе C определяют общее содержание ниацина. Щелочной гидролиз может вызвать высвобождение никотиновой кислоты из других производных, как правило, не являющихся биологически активными, что приводит к завышенным значениям содержания ниацина в таких пищевых продуктах, как кукуруза или злаки ([3], [4], [5]).
Сравнение трех способов проведения гидролиза приведено в Приложении C.
Приведенные ниже ссылочные нормативные документы являются обязательными для применения настоящего стандарта. Для датированных ссылок применимо только цитируемое издание. В случае недатированных ссылок используют последнее издание документа, включая все изменения.
EN ISO 3696 Water for analytical laboratory use - Specification and test methods (ISO 3696:1987 Вода для лабораторного анализа. Технические требования и методы испытаний)
Витамеры ниацина извлекают из пищевых продуктов путем кислотного гидролиза (способ A), ферментативного гидролиза (способ B) или последовательного кислотного и щелочного гидролиза (способ C) и определяют методом ВЭЖХ с флуориметрическим детектированием в режиме послеколоночной дериватизации под действием ультрафиолетового излучения ([1], [2]). В способах A и B ниацин определяется как сумма содержаний никотинамида и никотиновой кислоты в пересчете на никотиновую кислоту после введение поправки на молекулярную массу. При щелочном гидролизе никотинамид полностью переходит в никотиновую кислоту.
4.1 Общие положения
При проведении анализа, если не оговорены другие условия, используют только реактивы установленной аналитической чистоты и воду не ниже первой степени чистоты по EN ISO 3696.
4.2 Требования к химическим реактивам и приготовление растворов
4.2.2 Гидрофосфат калия, массовая доля основного вещества w(K2HPO4) не менее 99,5%.
4.2.4 Раствор пероксида водорода, нестабилизированный, массовая доля пероксида водорода w(H2O2) = 30%.
4.2.5 Сульфат меди, массовая доля основного вещества w(CuSO4·5H2O) не менее 99%.
Хранят при температуре ниже 0 °C.
Примечание - При межлабораторных сравнительных испытаниях была использована лиофилизированная НАД+-гликогидролаза (NADase), выделенная из Neurospora crassa, производства компании "Сигма", номер по каталогу N 9629, активностью от 0,5 до 3,0 МЕ/мг белка (биурет) <1>.
--------------------------------
<1> Эта информация приведена только для удобства пользователя настоящего стандарта и не означает поддержки данного продукта со стороны CEN. Допускается использование аналогичных продуктов, если доказано, что их использование приводит к аналогичному результату.
4.2.9 Раствор уксусной кислоты, молярная концентрация c(CH3COOH) = 5 моль/дм3.
4.2.12 Приготовление раствора ацетата натрия молярной концентрации c(C2H3NaO2) = 0,05 моль/дм3 с pH 4,5
4,10 г ацетата натрия (4.2.1) растворяют в 900 см3 воды. Доводят значение pH раствора до 4,5 при помощи уксусной кислоты (4.2.6) и затем разбавляют водой до 1000 см3.
Одну объемную часть раствора гидрофосфата калия молярной концентрации 0,05 моль/дм3 смешивают с 1 объемной частью раствора дигидрофосфата калия молярной концентрации 0,05 моль/дм3. При необходимости доводят значение pH раствора до значения 6,8 при помощи раствора ацетата натрия (4.2.10).
2,9 мг НАД+-гликогидролазы (4.2.8) растворяют в 5 см3 фосфатного буферного раствора (4.2.13). Срок хранения раствора - 7 дней при минус 18 °C.
4.2.16 Подвижная фаза для ВЭЖХ
4,77 г дигидрофосфата калия (4.2.3) растворяют в 400 см3 воды, добавляют 3,8 см3 раствора пероксида водорода (4.2.4) и 0,5 см3 раствора сульфата меди (4.2.11) и разбавляют водой до 500 см3. Значение pH раствора составляет приблизительно 4,5. Раствор фильтруют через мембранный фильтр (5.7). Срок хранения - 1 день.
20 г гидроксида натрия (4.2.17) растворяют в 80 см3 воды. После охлаждения доводят объем раствора до 100 см3.
5 см3 концентрированной соляной кислоты (4.2.7) разбавляют водой до 50 см3.
4.3 Образцы сравнения
4.3.1 Общие положения
Никотиновая кислота и никотинамид разной степени чистоты могут быть приобретены у различных поставщиков. По этой причине необходимо устанавливать значение массовой концентрации градуировочного раствора спектрофотометрическим методом (см. 4.4.3).
4.4 Исходные растворы
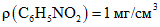
Приблизительно 100 мг образца сравнения никотиновой кислоты (4.3.2) взвешивают с точностью до 1 мг и растворяют в 100 см3 воды.
Срок хранения раствора - 7 дней при минус 18 °C.
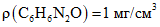
Приблизительно 100 мг образца сравнения никотинамида (4.3.3) взвешивают с точностью до 1 мг и растворяют в 100 см3 воды.
Срок хранения раствора - 7 дней при минус 18 °C.
4.4.3.1 Раствор никотиновой кислоты, 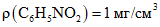
1 см3 исходного раствора никотиновой кислоты (4.4.1) разбавляют до 100 см3 раствором соляной кислоты (4.2.15) и измеряют при помощи спектрофотометра (5.2) оптическую плотность полученного раствора при 260 нм в кювете с толщиной поглощающего слоя 1 см относительно раствора соляной кислоты (4.2.15). Массовую концентрацию исходного раствора,  , мг/см3, вычисляют по формуле (1):
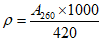 , (1)
где A260 - оптическая плотность раствора при 260 нм;
420 - значение экстинкции <1>  для раствора никотиновой кислоты в растворе соляной кислоты молярной концентрации 0,1 моль/дм3 [6].
--------------------------------
<1> Под экстинкцией в настоящем стандарте понимают величину условной оптической плотности раствора с массовой концентрацией 10 г/дм3 в кювете с толщиной поглощающего слоя 1 см.
4.4.3.2 Раствор никотинамида, 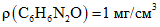
1 см3 исходного раствора никотинамида (4.4.2) разбавляют до 100 см3 раствором соляной кислоты (4.2.15) и измеряют при помощи спектрофотометра (5.2) оптическую плотность полученного раствора при 260 нм в кювете с толщиной поглощающего слоя 1 см относительно раствора соляной кислоты (4.2.15). Массовую концентрацию исходного раствора,  , мг/см3, вычисляют по формуле (2):
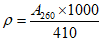 , (2)
где A260 - оптическая плотность раствора при 260 нм;
410 - значение экстинкции  для раствора никотинамида в растворе соляной кислоты молярной концентрации 0,1 моль/дм3 [5].
4.5 Приготовление градуировочных растворов никотиновой кислоты и никотинамида массовой концентрации от 0,05 до 5 мкг/см3
Вначале готовят рабочие растворы никотиновой кислоты и никотинамида, отбирая 1 см3 исходного раствора никотиновой кислоты (4.4.1) или никотинамида (4.4.2) и разбавляя водой до 100 см3. Из этих растворов готовят по четыре градуировочных раствора, разбавляя 0,5; 2,5; 10 и 50 см3 соответствующего промежуточного раствора водой до 100 см3. Это растворы устойчивы при комнатной температуре в течение суток.
5.1 Общие положения
При проведении испытания используют обычное лабораторное оборудование, в частности, следующее.
5.4 Автоклав, предназначенный для поддержания температуры на уровне 120 °C.
5.5 Система для ВЭЖХ, состоящая из насоса, устройства для ввода проб, флуориметрического детектора, позволяющего проводить измерения при длине волны возбуждения 322 нм и длине волны регистрации 380 нм, и системы для сбора и обработки данных, например интегратора.
5.6 Обращенно-фазовые аналитические колонки, например  60 RP-18 Select B endcapped <1>.
--------------------------------
<1>  60 RP-18 Select B endcapped является примером коммерчески доступного продукта. Эта информация приведена для удобства пользователя и не является поддержкой данного продукта. Могут быть использованы аналогичные продукты, если доказано, что их применение приводит к идентичным результатам.
Приведенные ниже характеристики аналитической колонки обеспечивают разделение пиков аналитов до базовой линии:
a) длина колонки 250 мм;
b) внутренний диаметр 4,0 мм;
c) размер частиц 5 мкм.
Допускается использовать колонки иных размеров и с иным размером частиц. При этом следует проверить, что параметры разделения на таких колонках гарантируют получение сопоставимых результатов. Критерием эффективности подходящих аналитических колонок является разделение пиков аналитов до базовой линии.
При этом параметры разделения на таких колонках должны гарантировать получение сопоставимых результатов.
5.8 Послеколоночный реактор и лампа ультрафиолетового света
Послеколоночный реактор состоит из политетрафторэтиленовой трубки (длина 5 м, внутренний диаметр 0,5 мм, внешний диаметр 1,6 мм), намотанной вокруг лампы ультрафиолетового света низкого давления (VL-120 BLB, 20 Вт, 365 нм, интенсивность излучения 55 мкВт/см2, изготовитель Vilber Lourmat <2>, см. также рисунки 1 и 2 и [7].
--------------------------------
<2> VL-120 BLB является примером коммерчески доступного продукта. Эта информация приведена для удобства пользователя и не является поддержкой данного продукта. Могут быть использованы аналогичные продукты, если доказано, что их применение приводит к идентичным результатам.
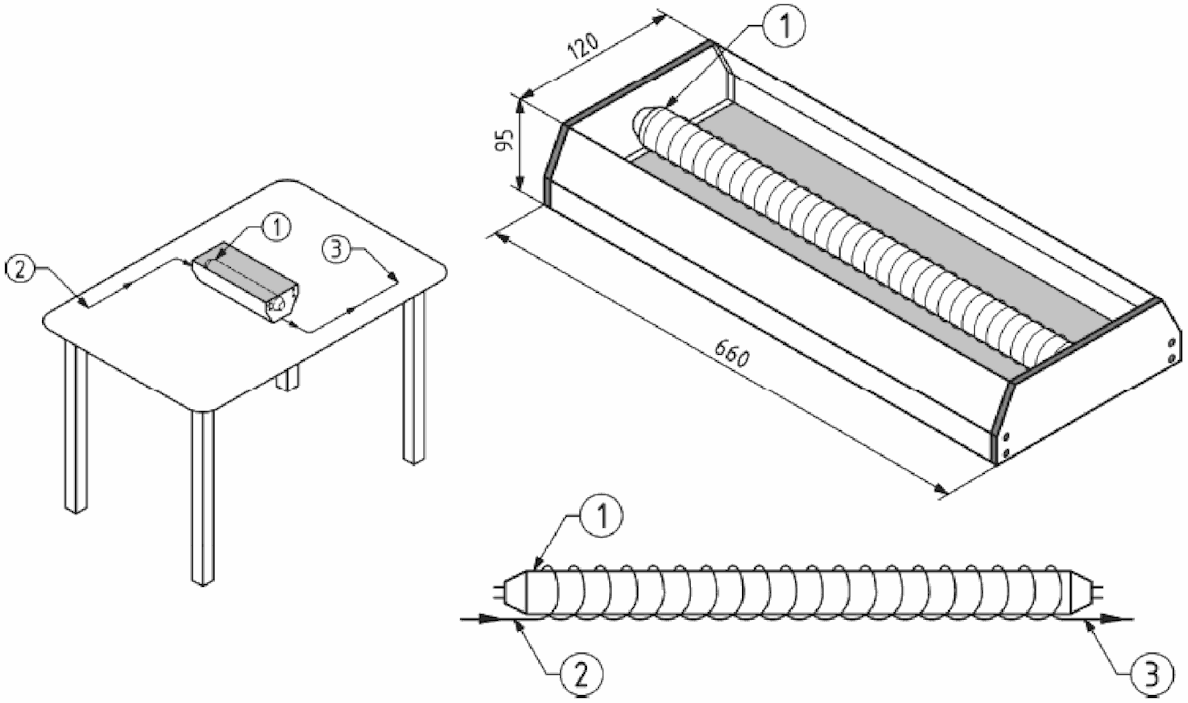
Размеры в миллиметрах
1 - трубчатый источник света; 2 - направление
потока жидкости выходящего из колонки; 3 - к детектору
(перевернут) и положение лампы во время проведения анализа
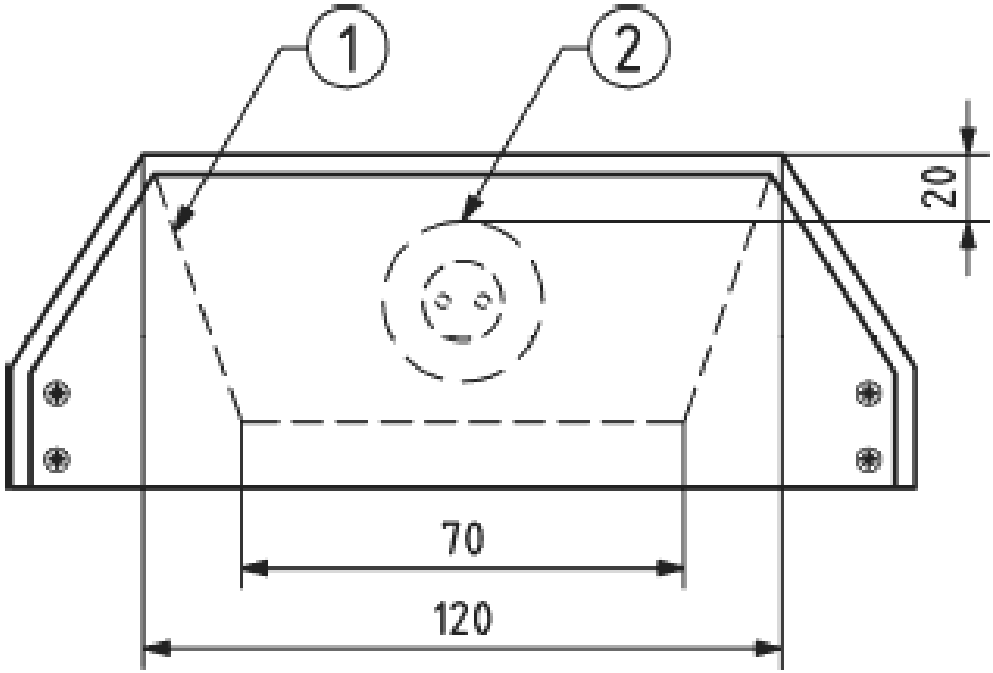
Размеры в миллиметрах
1 - рефлектор; 2 - трубчатый источник света
для лампы (перевернут) с лампой
ПРЕДУПРЕЖДЕНИЕ - Опасное для здоровья ультрафиолетовое излучение может выходить из кожуха лампы.
ПРЕДУПРЕЖДЕНИЕ - Если в результате перегрева внутри трубки образуются пузыри, то лампу следует охлаждать путем циркуляции воздуха, например, приподнимая ее.
6.1 Подготовка испытуемой пробы
Испытуемую пробу гомогенизируют. Грубые материалы размалывают в подходящей мельнице и тщательно перемешивают. Чтобы исключить длительное воздействие высоких температур, пробу предварительно охлаждают.
6.2 Экстракция
Получаемые результаты аналогичны получаемым по способу B, однако во время гидролиза никотинамид легко переходит в никотиновую кислоту.
Требуемое количество испытуемой пробы, например массой от 1 до 5 г взвешивают с погрешностью +/- 1 мг, помещают в коническую колбу и добавляют 50 см3 раствора соляной кислоты (4.2.15). Колбу выдерживают на кипящей водяной бане в течение 1 ч. После охлаждения добавляют раствор ацетата натрия (4.2.10) в объеме, необходимом для достижения значения pH, равного 4,5. Раствор переносят в мерную колбу вместимостью 100 см3, разбавляют до метки водой, перемешивают и фильтруют через бумажный фильтр. Перед инжектированием раствор фильтруют еще раз через мембранный фильтр с размером пор 0,45 мкм (5.7).
Примечание - Фильтрование подвижной фазы и растворов проб через мембранный фильтр с размером пор 0,45 мкм перед применением или инжектированием продлевает срок жизни колонок.
Получаемые результаты аналогичны получаемым по способу A. Способ B позволяет провести раздельное определение никотинамида и никотиновой кислоты.
Требуемое количество испытуемой пробы, например массой от 1 до 5 г взвешивают с погрешностью +/- 1 мг, помещают в коническую колбу, добавляют 50 см3 раствора ацетата натрия (4.2.12) и затем 200 мм3 раствора НАД+-гликогидролазы (4.2.14). Колбу выдерживают в термостате (5.3) при температуре 37 °C в течение 18 ч при постоянном перемешивании. После охлаждения раствор переносят в мерную колбу вместимостью 100 см3, разбавляют до метки водой, перемешивают и фильтруют через бумажный фильтр. Перед инжектированием его фильтруют еще раз через мембранный фильтр с размером пор 0,45 мкм (5.7).
В случае проб злаков с естественным содержанием ниацина способ C приводит к более высоким значениям содержания ниацина, чем способы A и B. В способе C ниацин определяют в форме никотиновой кислоты после превращения никотинамида в никотиновую кислоту при щелочном гидролизе.
Требуемое количество испытуемой пробы, например массой от 1 до 5 г взвешивают с погрешностью +/- 1 мг, помещают в коническую колбу и добавляют 70 см3 раствора соляной кислоты (4.2.15). Колбу выдерживают на кипящей водяной базе в течение 1 ч. После охлаждения добавляют от 1 до 2 см3 раствора гидроксида натрия (4.2.18) до достижения значения pH раствора, равного 4,5. Раствор переносят в мерную колбу вместимостью 100 см3, разбавляют до метки водой, перемешивают и фильтруют через бумажный фильтр. 50 см3 переносят в коническую колбу, добавляют 10 см3 раствора гидроксида натрия (4.2.18) и автоклавируют при 120 °C в течение 1 ч. После охлаждения доводят значение pH до 4,5 соляной кислотой, причем сначала приливают концентрированную соляную кислоту, а затем разбавленный раствор (4.2.19). Этот раствор переносят в мерную колбу вместимостью 100 см3, разбавляют до метки водой и фильтруют через бумажный фильтр. Перед вводом в хроматограф его фильтруют еще раз через мембранный фильтр (5.7).
6.3 Проведение хроматографического анализа
Инжектируют в ВЭЖХ-систему равные объемы градуировочных растворов и растворов проб. Аналиты идентифицируют путем сравнения времен удерживания пиков на хроматограммах раствора пробы и градуировочных растворов. Идентификацию пиков можно также осуществить при помощи добавки образца сравнения к раствору пробы.
Приведенные ниже условия обеспечивают разделение и количественное определение:
Хроматографическая колонка:  60 RP Select B, размер частиц 5 мкм, диаметр 4,0 мм, длина 250 мм.
Подвижная фаза: фосфатный буферный раствор (c = 0,07 моль/дм3), пероксид водорода (c = 0,075 моль/дм3), сульфат меди (c = 5·10-6 моль/дм3);
Расход подвижной фазы: 1 см3/мин;
Объем инжектирования: 30 мм3;
Флуоресцентное детектирование: длина волны возбуждения 322 нм, длина волны регистрации 380 нм.
7.1 Общие требования
При использовании метода внешнего стандарта применяют градуировочные характеристики, предварительно проверив их линейность. Альтернативно определяют высоты и площади пиков и сравнивают с соответствующими значениями для градуировочного раствора, в котором массовая концентрация аналитов наиболее близка к значениям в пробе.
7.2 Обработка результатов для способов A и B
Содержание никотиновой кислоты в пробе w, мг/100 г пробы, вычисляют по формуле (3):
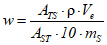 , (3)
где ATS - площадь или высота пика никотиновой кислоты на хроматограмме раствора пробы после дериватизации, единицы площади или высоты пика;
 - массовая концентрация никотиновой кислоты в градуировочном растворе (4.5), мг/дм3;
AST - площадь или высота пика никотиновой кислоты на хроматограмме градуировочного раствора после дериватизации, единицы площади или высоты пика;
ms - масса пробы, г.
Содержание никотинамида в пробе w', мг/100 г пробы, вычисляют по формуле (4):
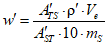 , (4)
где A'TS - площадь или высота пика никотинамида на хроматограмме раствора пробы после дериватизации, единицы площади или высоты пика;
 - массовая концентрация никотинамида в градуировочном растворе (4.5), мг/дм3;
A'ST - площадь или высота пика никотинамида на хроматограмме градуировочного раствора после дериватизации, единицы площади или высоты пика;
ms - масса пробы, г.
Содержание ниацина в пересчете на никотиновую кислоту вычисляют как (w + 1,008 w'), мг/100 г пробы.
7.3 Обработка результатов для способа C
Содержание никотиновой кислоты в пробе w, мг/100 г пробы, вычисляют по формуле (5):
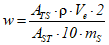 , (5)
где ATS - площадь или высота пика никотиновой кислоты на хроматограмме раствора пробы после дериватизации, единицы площади или высоты пика;
 - массовая концентрация никотиновой кислоты в градуировочном растворе (4.5), мг/дм3;
Ve - объем раствора пробы (6.2.3), см3;
AST - площадь или высота пика никотиновой кислоты на хроматограмме градуировочного раствора после дериватизации, единицы площади или высоты пика;
ms - масса пробы, г.
8.1 Общие положения
Полученные статистические данные приведены в Приложении B.
Данные по прецизионности хроматографического метода определения ниацина (способы A и B) были получены согласно [10] в 2002 г. в ходе межлабораторных сравнительных испытаний, организованных на международном уровне  (Центр технологических ресурсов) и CGd'UMA (Генеральная комиссия по унификации методов анализа) [1]. Полученные статистические данные представлены в таблицах B.1 и B.2 Приложения B.
Данные по прецизионности хроматографического метода определения ниацина (способ C) были получены согласно [10] в 1999 г. в ходе межлабораторных сравнительных испытаний, организованных CGd'UMA (Генеральная комиссия по унификации методов анализа) во Франции [2]. Полученные статистические данные представлены в таблице B.3 Приложения B.
8.2 Предел повторяемости
Абсолютная разность между двумя единичными результатами испытаний, полученными одним исполнителем на идентичном исследуемом материале на одном и том же оборудовании в течение возможно короткого промежутка времени, могут превышать предел повторяемости r не чаще, чем в 5% случаев.
Значения для ниацина (способ A - кислотный гидролиз)
приведены ниже:
Сухое молоко | 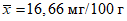 | r = 1,31 мг/100 г |
Мюсли с шоколадом | 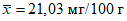 | r = 0,68 мг/100 г |
Ветчина | 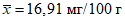 | r = 0,53 мг/100 г |
Пшеничная мука | 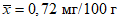 | r = 0,079 мг/100 г |
Зеленый горошек | 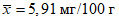 | r = 0,93 мг/100 г |
Значения для ниацина (способ B - ферментативный гидролиз)
приведены ниже:
Сухое молоко | 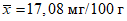 | r = 1,39 мг/100 г |
Мюсли с шоколадом | 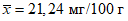 | r = 1,75 мг/100 г |
Ветчина | 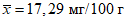 | r = 0,70 мг/100 г |
Пшеничная мука | 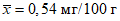 | r = 0,040 мг/100 г |
Зеленый горошек | 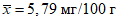 | r = 0,33 мг/100 г |
Значения для ниацина
(способ C - кислотный и щелочной гидролиз) приведены ниже:
Мюсли | 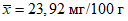 | r = 2,29 мг/100 г |
Мюсли с шоколадом | 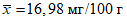 | r = 2,24 мг/100 г |
Сухое молоко | 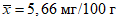 | r = 0,92 мг/100 г |
Фруктовый сок | 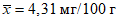 | r = 0,49 мг/100 г |
Зеленый горошек с ветчиной лиофилизированный | 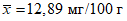 | r = 1,78 мг/100 г |
Лиофилизированный суп | 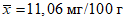 | r = 0,53 мг/100 г |
8.3 Предел воспроизводимости
Абсолютная разность между двумя единичными результатами, полученными в двух лабораториях на идентичном исследуемом материале, могут превышать предел воспроизводимости R не чаще, чем в 5% случаев.
Значения для ниацина (способ A - кислотный гидролиз)
приведены ниже:
Сухое молоко | 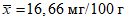 | R = 2,04 мг/100 г |
Мюсли с шоколадом | 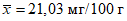 | R = 2,55 мг/100 г |
Ветчина | 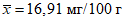 | R = 1,75 мг/100 г |
Пшеничная мука | 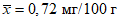 | R = 0,59 мг/100 г |
Зеленый горошек | 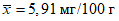 | R = 3,68 мг/100 г |
Значения для ниацина (способ B - ферментативный гидролиз)
приведены ниже:
Сухое молоко | 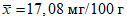 | R = 2,07 мг/100 г |
Мюсли с шоколадом | 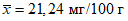 | R = 3,08 мг/100 г |
Ветчина | 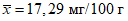 | R = 3,76 мг/100 г |
Пшеничная мука | 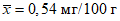 | R = 0,91 мг/100 г |
Зеленый горошек | 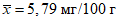 | R = 1,96 мг/100 г |
Значения для ниацина (способ C - кислотный и щелочной
гидролиз) приведены ниже:
Мюсли | 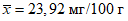 | R = 11,65 мг/100 г |
Мюсли с шоколадом | 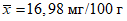 | R = 7,02 мг/100 г |
Сухое молоко | 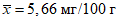 | R = 5,66 мг/100 г |
Фруктовый сок | 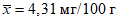 | R = 4,31 мг/100 г |
Зеленый горошек с ветчиной лиофилизированный | 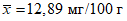 | R = 6,61 мг/100 г |
Лиофилизированный суп | 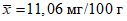 | R = 3,51 мг/100 г |
Протокол испытаний должен содержать, по меньшей мере, следующие сведения:
a) всю информацию, необходимую для идентификации пробы (вид пробы, ее происхождение, обозначение);
b) ссылку на настоящий стандарт и используемый метод экстракции;
c) результаты испытаний с указанием единиц измерений;
d) дату и способ отбора проб (если он известен);
e) дату поступления пробы;
f) дату проведения испытаний;
g) все особенности, наблюдавшиеся при проведении испытаний;
h) любые применявшиеся операции, не оговоренные в методе или рассматриваемые как необязательные, которые могли повлиять на результат испытаний.
(справочное)
ПРИМЕР ХРОМАТОГРАММЫ
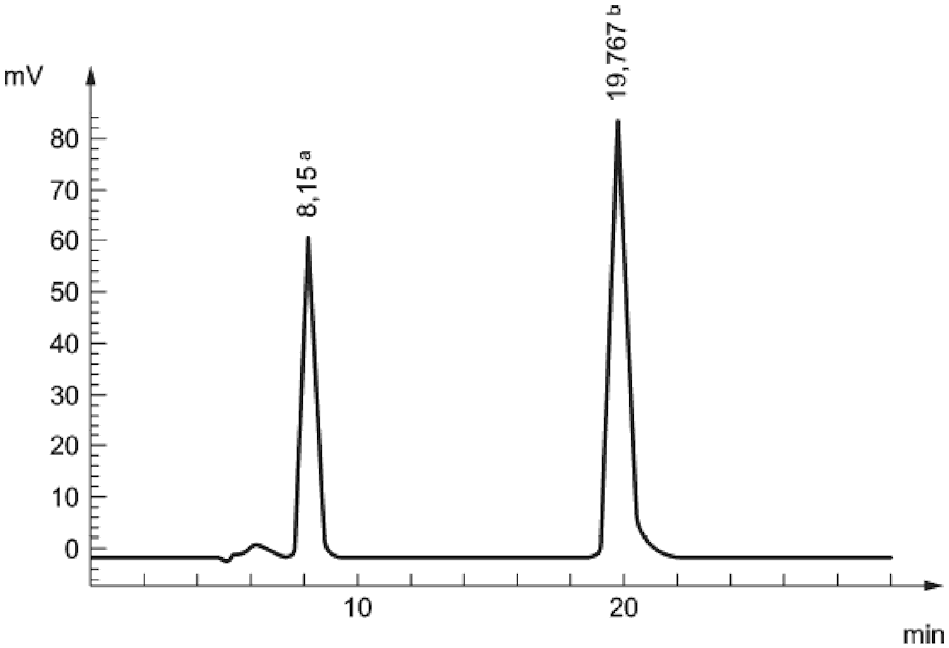
a - никотиновая кислота; b - никотинамид
Рисунок A.1 - Пример хроматографического разделения
никотиновой кислоты и никотинамида в сухом молоке
Условия анализа:
Хроматографическая колонка: 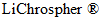 60 RP Select B, 5 мкм, 250 мм x 4,0 мм
Подвижная фаза: Фосфатный буферный раствор (c = 0,07 моль/дм3), пероксид водорода (c = 0,075 моль/дм3), сульфат меди (c = 5 x 10⁻⁶ моль/дм3)
Расход подвижной фазы: 1 см3/мин
Объем инжектирования: 30 мм3
Флуоресцентное детектирование: возбуждение при 322 нм, регистрация при 380 нм
(справочное)
Данные по прецизионности для определения ниацина с использованием кислотного (способ A) и ферментативного гидролиза (способ B), приведенные в таблицах B.1 и B.2, были получены в 2002 году согласно [10] в ходе межлабораторных сравнительных испытаний, организованных на международном уровне Центром технологических ресурсов и Генеральной комиссией по унификации аналитических методов (CGd'UMA) [1].
Данные по прецизионности, касающиеся определения ниацина по способу C, приведенные в таблице B.3, были получены в 1999 г. согласно [10] в ходе межлабораторных сравнительных испытаний, организованных CGd'UMA [2].
Таблица B.1
Проба | Сухое молоко (обогащенное) | Мюсли с шоколадом (обогащенные) | Ветчина (необогащенная) | Пшеничная мука (необогащенная) | Зеленый горошек (необогащенный) |
Год проведения испытаний | 2002 | 2002 | 2002 | 2002 | 2002 |
Число лабораторий | 12 | 12 | 12 | 12 | 12 |
Число параллельных проб | 2 | 2 | 2 | 2 | 2 |
Число лабораторий после исключения выбросов | 11 | 10 | 10 | 12 | 12 |
Число лабораторий, результаты которых признаны выбросами | 1 | 2 | 2 | 0 | 0 |
Число принятых результатов | 22 | 20 | 20 | 24 | 24 |
Общее среднее  , мг/100 г | 16,66 | 21,03 | 16,91 | 0,72 | 5,91 |
Стандартное отклонение повторяемости sr, мг/100 г | 0,46 | 0,24 | 0,19 | 0,028 | 0,33 |
Относительное стандартное отклонение повторяемости RSDr, % | 2,8 | 1,1 | 1,1 | 3,9 | 5,6 |
Предел повторяемости r (r = 2,8 sr), мг/100 г | 1,31 | 0,68 | 0,53 | 0,079 | 0,93 |
Стандартное отклонение воспроизводимости sR, мг/100 г | 0,72 | 0,90 | 0,62 | 0,21 | 1,30 |
Относительное стандартное отклонение воспроизводимости RSDR, % | 4,3 | 4,3 | 3,7 | 29,2 | 22,0 |
Предел воспроизводимости R (R = 2,8 sR), мг/100 г | 2,04 | 2,55 | 1,75 | 0,59 | 3,68 |
Индекс Горвица [8] | 0,6 | 0,6 | 0,5 | 2,5 | 2,5 |
Таблица B.2
Проба | Сухое молоко (обогащенное) | Мюсли с шоколадом (обогащенные) | Ветчина (необогащенная) | Пшеничная мука (необогащенная) | Зеленый горошек (необогащенный) |
Год проведения испытаний | 2002 | 2002 | 2002 | 2002 | 2002 |
Число лабораторий | 12 | 12 | 12 | 12 | 12 |
Число параллельных проб | 2 | 2 | 2 | 2 | 2 |
Число лабораторий после исключения выбросов | 11 | 10 | 11 | 12 | 12 |
Число лабораторий, результаты которых признаны выбросами | 1 | 2 | 1 | 0 | 0 |
Число принятых результатов | 22 | 20 | 22 | 24 | 24 |
Общее среднее  , мг/100 г | 17,08 | 21,24 | 17,29 | 0,54 | 5,79 |
Стандартное отклонение повторяемости sr, мг/100 г | 0,49 | 0,62 | 0,25 | 0,014 | 0,12 |
Относительное стандартное отклонение повторяемости RSDr, % | 2,9 | 2,9 | 1,4 | 2,6 | 2,0 |
Предел повторяемости r (r = 2,8 sr), мг/100 г | 1,39 | 1,75 | 0,70 | 0,040 | 0,33 |
Стандартное отклонение воспроизводимости sR, мг/100 г | 0,73 | 1,09 | 1,33 | 0,32 | 0,69 |
Относительное стандартное отклонение воспроизводимости RSDR, % | 4,3 | 5,1 | 7,7 | 59,2 | 11,9 |
Предел воспроизводимости R (R = 2,8 sR), мг/100 г | 2,07 | 3,08 | 3,76 | 0,91 | 1,96 |
Индекс Горвица [8] | 0,6 | 0,7 | 1,0 | 4,8 | 1,4 |
Таблица B.3
для кислотного и щелочного гидролиза
Проба | 1 <a> | 2 <b> | 3 <c> | 4 <d> | 5 <e> | 6 <f> |
Год проведения испытаний | 1999 | 1999 | 1999 | 1999 | 1999 | 1999 |
Число лабораторий | 11 | 11 | 11 | 10 | 10 | 10 |
Число параллельных проб | 2 | 2 | 2 | 2 | 2 | 2 |
Число лабораторий после исключения выбросов | 10 | 11 | 9 | 8 | 10 | 10 |
Число лабораторий, результаты которых признаны выбросами | 1 | 0 | 2 | 3 | 0 | 0 |
Число принятых результатов | 20 | 22 | 18 | 16 | 20 | 20 |
Общее среднее  , мг/100 г | 23,92 | 16,98 | 5,66 | 4,31 | 12,89 | 11,06 |
Стандартное отклонение повторяемости sr, мг/100 г | 0,81 | 0,79 | 0,32 | 0,17 | 0,63 | 0,19 |
Относительное стандартное отклонение повторяемости RSDr, % | 3,4 | 4,7 | 5,7 | 4,0 | 4,9 | 1,7 |
Предел повторяемости r (r = 2,8 sr), мг/100 г | 2,29 | 2,24 | 0,92 | 0,49 | 1,78 | 0,53 |
Стандартное отклонение воспроизводимости sR, мг/100 г | 4,11 | 2,48 | 0,99 | 0,19 | 2,34 | 1,24 |
Относительное стандартное отклонение воспроизводимости RSDR, % | 17,2 | 14,6 | 17,6 | 4,5 | 18,1 | 11,2 |
Предел воспроизводимости R (R = 2,8 sR), мг/100 г | 11,65 | 7,02 | 2,82 | 0,54 | 6,61 | 3,51 |
Индекс Горвица [8] | 2,5 | 2,0 | 2,0 | 0,5 | 2,4 | 1,4 |
(справочное)
В таблице C.1 показано сравнение содержания общего ниацина, полученных при различных способах гидролиза: кислотном (A), ферментативном (B) и кислотном/щелочном (C). Дальнейшая информация приведена в [9].
Таблица C.1
Сравнение значений для ниацина для трех способов гидролиза
Проба | A, мг/100 г | B, мг/100 г | C, мг/100 г |
Необогащенные пищевые продукты | |||
Печень говяжья | 51,6 | 57,8 | 43,0 |
Ветчина | 16,9 | 17,1 | - |
Яичный порошок | 0,05 | 0,05 | 0,26 |
Зеленый горошек 1 | 7,2 | 6,4 | 8,7 |
Зеленый горошек 2 | 5,9 | 5,7 | - |
Пшеничная мука 1 | 0,8 | 0,5 | 2,4 |
Пшеничная мука 2 | 0,7 | 0,5 | - |
Пивные дрожжи порошкообразные | 13,9 | 13,4 | 17,7 |
Рис 1 | 1,3 | 1,3 | 3,6 |
Рис 2 | 0,4 | 0,3 | 3,2 |
Продукт с высоким содержанием балластных веществ | 1,1 | 1,1 | 3,7 |
Обогащенные пищевые продукты | |||
Порошок шоколада 1 | 2,1 | 2,7 | 1,2 |
Порошок шоколада 2 | 0,4 | 0,8 | 0,7 |
Сухое молоко 1 | 8,2 | 7,9 | 9,3 |
Сухое молоко 2 | 16,7 | 17,1 | - |
Сухое молоко 3 | 4,2 | 4,3 | 3,5 |
Фруктовый сок | 0,3 | 0,3 | 0,3 |
Мюсли 1 | 20,0 | 19,6 | 19,0 |
Мюсли 2 | 21,0 | 21,2 | - |
Мюсли 3 | 21,9 | 20,7 | 19,9 |
Мюсли 4 | 12,5 | 12,3 | 12,0 |
Мюсли 5 | 16,1 | 18,1 | 16,5 |
Мюсли 6 | 15,4 | 15,6 | 15,2 |
Мука для детского питания | 4,0 | 4,3 | 4,7 |
Диетический батон | 15,4 | 16,4 | 15,4 |
Порошок с высоким содержанием белка 1 | 9,4 | 11,4 | 9,7 |
Порошок с высоким содержанием белка 2 | 10,7 | 10,3 | 9,0 |
Порошок с высоким содержанием белка 3 | 10,5 | 10,0 | 10,8 |
Питание для похудения | 15,7 | 15,4 | 13,5 |
Биологически активная добавка 1 | 2004 | 2197 | 2203 |
Биологически активная добавка 2 | 487 | 505 | 493 |
Биологически активная добавка 3 | 2236 | 2498 | 2199 |
Биологически активная добавка 4 | 1044 | 1201 | 1112 |
Биологически активная добавка 5 | 47,5 | 47,4 | 45,7 |
(справочное)
ССЫЛОЧНЫМ ЕВРОПЕЙСКИМ РЕГИОНАЛЬНЫМ СТАНДАРТАМ
Таблица ДА.1
Обозначение и наименование ссылочного европейского регионального стандарта | Степень соответствия | Обозначение и наименование межгосударственного стандарта |
EN ISO 3696 Вода для лабораторного анализа. Технические требования и методы испытаний | - | |
[1]  : Validation study on the determination of niacin by HPLC in several matrices (готовится к публикации)
[2]  , S.,
 , M., Hasselmann, C.: Fluorimetric determination of niacin in foods by high-performance liquid chromatography with post-column derivatization, Food chem., 65, 129 - 133 (1999)
, S., , M., Hasselmann, C.: Fluorimetric determination of niacin in foods by high-performance liquid chromatography with post-column derivatization, Food chem., 65, 129 - 133 (1999)[3] Carter, E.G.A. & Carpenter, K.J.: The available niacin values of foods for rats and their relation to analytical values, Journal of Nutrition, 112, 2091 - 2103 (1982)
[4] Carter, E.G.A. & Carpenter, K.J.: The bioavailability for humans of bound niacin from wheat bran, American Journal of Clinical Nutrition, 36, 855 - 861 (1982)
[5] Van Niekerk, P.J., Smit, C.C.S., Strydom, S.P., and Armbruster, G.: Comparison of a high-performance liquid chromatographic and microbiological method for the determination of niacin in foods, Journal of Agricultural and Food Chemistry, 32, 304 - 307 (1984)
[6] UV and IR Spektren wichtiger pharmazeutischer Wirkstoffe, Hans Werner Dibbern, Edition Cantor Aulendorf, 1978
[7] Mawatari, K., Linuma, F., Watanabe, M.: Determination of nicotinic acid and nicotinamide in human serum by high-performance liquid chromatography with post-column ultraviolet irradiation and fluorescence detection, Anal. Sci., 7, 733 - 736 (1991)
[8] Horwitz, W.: Evaluation of Analytical Methods used for Regulation of Foods and Drugs, Anal. Chem. 1982, 54 (1), 67A - 76A
[9] /template/go.php?url=https://www.minefi.gouv.fr/dgccrf/01_presentation/activites/labos/2003/vitab3.htm
[10] ISO 5725-2 Accuracy (trueness and precision) of measurement methods and results - Part 2: Basic method for the determination of repeatability and reproducibility of a standard measurement method
Вернуться в "Каталог нормативных документов"
Источник информации: https://internet-law.ru/documents/prod/gost_gosudarstvennyj-standart/38/gost_86970.html
На правах рекламы:
|
© Антон Серго, 1998-2026.
|
Разработка сайта |
|