

Полное меню
- Актуальное
законодательство - Интернет
и право- - Рассылка ''Закон есть закон''
- - Форум сайта (архив)
- - Законодательство
- - Судебная практика (необычная)
- - Судебная практика (авторская)
- - Процедура UDRP и и решения WIPO
- - Книги серии ''Интернет и Право''
- - Книги в открытом доступе
- - Учебный курс ''Интернет и Право''
- - Учебный курс ''Доменные споры''
- - Литература по ''Интернет и Право''
- - Литература по интел. собственности
- - Научный уголок (работы гостей)
- - Авторские публикации
- Информационные
материалы - ЮРИДИЧЕСКИЕ
УСЛУГИ- - Перечень юридических услуг
- - Карта юридических услуг
- - Юридическая консультация
- - Доменные споры (RU), авторское право
- - Международный суд по доменам (COM)
- - Защита прав на маркетплейсе (WB, Ozon)
- - Защита прав в соцсетях (Vk, Ok, FB)
- - Купля-продажа домена, сайта, ПО
- - Досудебное урегулирование конфликта
- - Защита чести и деловой репутации
- - Отмена блокировки сайта/домена РКН
- - ФАС: товарные знаки, авторское право
- - Регистрация ПО/сайта (Роспатент)
- - Юридическая проверка домена
- - Нотариальное заверение сайтов
- - Способы и формы оплаты услуг
- - Мы в СМИ
- - О компании, клиенты
- - Наши дела и победы
- - Контакты и реквизиты
- Информация
о сайте -


ОписаниеИсточник публикации Документ опубликован не был Примечание к документу Текст документа приведен в соответствии с публикацией на сайте /template/go.php?url=https://minzdrav.gov.ru/ по состоянию на 15.08.2023. В соответствии с Приказом Минздрава России от 20.07.2023 N 377 данный документ введен в действие с 01.09.2023. Название документа "ОФС.1.5.3.0018. Общая фармакопейная статья. Стерины в маслах жирных растительных и жирах" (утв. и введена в действие Приказом Минздрава России от 20.07.2023 N 377) ("Государственная фармакопея Российской Федерации. XV издание") "ОФС.1.5.3.0018. Общая фармакопейная статья. Стерины в маслах жирных растительных и жирах"
|
|||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||

Стерины в маслах жирных растительных и жирах | ОФС.1.5.3.0018 |
Вводится впервые |
Метод определения стеринов в маслах жирных растительных и жирах основаны на использовании газовой хроматографии (ОФС "Газовая хроматография"), после получения неомыляемых веществ.
Получают неомыляемые вещества масла жирного растительного или твердого жира и отделяют стериновую фракцию методом тонкослойной хроматографии (ОФС "Тонкослойная хроматография"), используя пластинки, покрытые слоем силикагеля толщиной от 0,2 мм до 0,5 мм.
Испытуемый раствор А. В колбу вместимостью 150 мл помещают раствор 0,2% бетулина в метиленхлориде в таком объеме, чтобы количество бетулина соответствовало 10% содержания стеринов в испытуемом образце (например, оливы европейской плодов свежих масла жирного прибавляют 500 мкл, в случае других масел жирных растительных 1500 мкл раствора бетулина). Выпаривают в токе азота до сухого остатка.
Если в фармакопейной статье определяется только содержание индивидуальных стеринов в процентах к стериновой фракции, раствор бетулина можно не прибавлять.
В колбу помещают 5 г (точная навеска) испытуемого образца, прибавляют 50 мл калия гидроксида раствора спиртового 2 М и кипятят с обратным холодильником на водяной бане в течение 1 ч, при частом перемешивании. Охлаждают до температуры ниже 25 °C и количественно переносят в делительную воронку с помощью 100 мл воды. В делительную воронку прибавляют 100 мл эфира и осторожно встряхивают. Эфирные извлечения сливают и операцию повторяют еще 2 раза порциями по 100 мл. Объединенные эфирные извлечения переносят в делительную воронку, прибавляют 40 мл воды, осторожно встряхивают в течение 3 - 5 минут, оставляют до полного расслоения и отбрасывают водный слой. Эфирный слой встряхивают с несколькими порциями воды, по 40 мл каждая, до тех пор, пока водный слой не перестанет давать щелочную реакцию по фенолфталеину. Эфирный слой количественно переносят в доведенную до постоянной массы колбу.
Эфир отгоняют досуха, к сухому остатку прибавляют 6 мл ацетона. В токе азота аккуратно удаляют ацетон. Остаток в колбе сушат до постоянной массы при температуре 100 - 105 °C, охлаждают в эксикаторе и взвешивают. Сухой остаток растворяют в минимальном объеме метиленхлорида. Упаривают содержимое в токе азота до объема 1 мл. В зависимости от неомыляемого содержимого испытуемого образца, обеспечивают конечную концентрацию раствора 2,5 - 5%.
Испытуемый раствор Б. В колбу вместимостью 150 мл помещают 5 г (точная навеска) рапса семян масла жирного и далее поступают так, как указано в методике приготовления испытуемого раствора А, начиная со слов "... прибавляют 50 мл калия гидроксида раствора спиртового 2 М ....".
Испытуемый раствор В. В колбу вместимостью 150 мл помещают 5 г (точная навеска) подсолнечника однолетнего семян масла жирного и далее поступают так, как указано в методике приготовления испытуемого раствора А, начиная со слов "... прибавляют 50 мл калия гидроксида раствора спиртового 2 М ....".
Раствор сравнения. Растворяют 25 мг холестерина и 10 мг бетулина в 1,0 мл метиленхлорида.
На пластинки (для каждого испытуемого раствора используют отдельную пластинку): в виде полосы длиной 10 мм - наносят 10 мкл раствора сравнения, в виде полосы длиной 150 мм - 0,5 мл испытуемого раствора А, Б или В, соответственно. Пластинки с нанесенными пробами сушат при комнатной температуре, помещают в камеру со смесью растворителей гексан - эфир (65:35) и хроматографируют восходящим способом. Когда фронт растворителей пройдет около 80 - 90% длины пластинки от линии старта, ее вынимают из камеры, сушат в токе азота, обрабатывают дихлорфлуоресцеина раствором 0,2% в этаноле и просматривают в УФ-свете при длине волны 254 нм.
Пригодность хроматографической системы. На хроматограмме раствора сравнения должны обнаруживаться две зоны адсорбции: зона адсорбции холестерина и под ней зона адсорбции бетулина.
Результат. На хроматограммах испытуемых растворов А, Б, В должны обнаруживаться зоны адсорбции с близкими значениями Rf зон адсорбции соответствующим стеринам.
С хроматограммы каждого испытуемого раствора снимают силикагель зоны адсорбции стеринов, а также дополнительно зоны на 2 - 3 мм выше и ниже видимых зон адсорбции на хроматограмме раствора сравнения и помещают раздельно в три колбы вместимостью 50 мл каждая.
В каждую колбу прибавляют по 15 мл метиленхлорида и нагревают с обратным холодильником в течение 15 мин, постоянно перемешивая. Растворы фильтруют через стеклянный фильтр или соответствующую фильтровальную бумагу и промывают фильтры тремя порциями метиленхлорида по 15 мл каждая. Каждый из трех объединенных фильтратов со смывами помещают в колбу, упаривают в токе азота до объема 5 - 10 мл. Растворы переносят в небольшие пробирки и выпаривают в токе азота досуха.
Испытуемый раствор. К сухому остатку, полученному из испытуемого образца методом тонкослойной хроматографии, прибавляют свежеприготовленную смесь из 0,04 мл хлортриметилсилана, 0,1 мл гексаметилдисилазана и 0,5 мл пиридина безводного. Смесь отстаивают в течение 5 мин и используют жидкую фазу.
Раствор сравнения А. К 9 частям стеринов, выделенных из рапса семян масла жирного методом тонкослойной хроматографии, прибавляют 1 часть холестерина. К полученной смеси прибавляют свежеприготовленную смесь из 0,04 мл хлортриметилсилана, 0,1 мл гексаметилдисалазана и 0,5 мл пиридина безводного, отстаивают в течение 5 мин и используют надосадочную жидкость.
Раствор сравнения Б. К стеринам, выделенным из подсолнечника однолетнего семян масла жирного методом тонкослойной хроматографии, прибавляют свежеприготовленную смесь из 0,04 мл хлортриметилсилана, 0,1 мл гексаметилдисалазана и 0,5 мл пиридина безводного. Смесь отстаивают в течение 5 мин и используют надосадочную жидкость.
Все растворы используются свежеприготовленные.
Условия хроматографирования
Колонка | Кварцевая капиллярная 20 - 30 м x 0,25 - 0,32 мм, поли[метил(95)фенил(5)]силоксан или поли(цианопропил)(7)(фенил)(7)метил(8)силоксан, 0,25 мкм | |
Детектор | пламенно-ионизационный | |
Газ-носитель | Гелий, водород для хроматографии | |
Деление потока | 1:50 или 1:100 | |
Скорость потока, см/с | 30 - 50 см/с (водород) или 20 - 35 см/с (гелий) | |
Объем пробы, мкл | 1 | |
Температура | Колонка | 260 °C |
Инжектор | 280 °C | |
Детектор | 290 °C | |
Идентификация примесей. Для идентификации пиков примесей холестерина, брассикастерина, кампестерина и  используют хроматограмму раствора сравнения А. Для идентификации пиков примесей кампестерина, стигмастерина,
 и
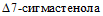
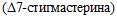 используют хроматограмму раствора сравнения Б.
используют хроматограмму раствора сравнения А. Для идентификации пиков примесей кампестерина, стигмастерина, и используют хроматограмму раствора сравнения Б.Относительные времена удерживания стеринов (по отношению к  ) приведены в табл. 1.
Таблица 1
(по отношению к  ) для двух различных колонок
Смесь веществ | Поли(цианопропил)(7)(фенил)(7)(метил)(86)силоксан | Поли [метил(95)-фенил(5)] силоксан |
Холестерин | 0,64 | 0,63 |
Брассикастерин | 0,70 | 0,71 |
24-метиленхолестерин | 0,79 | 0,80 |
Кампестерин | 0,82 | 0,81 |
Кампестанол | 0,83 | 0,82 |
Стигмастерин | 0,87 | 0,87 |
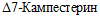 | 0,93 | 0,92 |
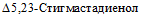 | 0,95 | 0,95 |
Клеростерин | 0,96 | 0,96 |
 | 1 | 1 |
Ситостанол | 1,01 | 1,02 |
 | 1,03 | 1,03 |
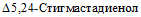 | 1,09 | 1,08 |
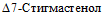 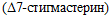 | 1,13 | 1,12 |
 | 1,18 | 1,16 |
<*> Бетулин | 1,4 | 1,4 |
--------------------------------
<*> Пик внутреннего стандарта (бетулин) должен быть четко отделен от пиков определяемых стеринов; площадь пика внутреннего стандарта при расчетах не учитывают.
Содержание каждого стерина в стериновой фракции испытуемого образца в процентах (X) вычисляют по формуле:

где S1 - площадь пика, соответствующего определяемому стерину;
 - сумма площадей всех пиков, соответствующих компонентам, указанным в таблице 1; не учитывают пик бетулина.
Содержание каждого стерина в мг на 100 г испытуемого образца (X) вычисляют по формуле:
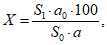
где S1 - площадь пика, соответствующего определяемому стерину;
S0 - площадь пика внутреннего стандарта бетулина;
a0 - навеска внутреннего стандарта бетулина, мг;
a - навеска испытуемого образца, мг.
Неомыляемые вещества получают в соответствии с ОФС "Масла жирные растительные". Одновременно, в таких же условиях, получают и неомыляемые вещества из подсолнечника однолетнего семян масла жирного и отделяют стериновую фракцию методом высокоэффективной жидкостной хроматографии.
Определение проводят методом ВЭЖХ (ОФС "Высокоэффективная жидкостная хроматография").
Испытуемый раствор. В пробирку вместимостью 15 мл с помощью трех порций (каждое по 4 мл) растворителя, использованного при получении неомыляемых веществ (обычно: эфир или петролейный эфир) переносят неомыляемые вещества. Выпаривают в токе азота досуха. Сухой остаток растворяют в достаточном объеме подвижной фазы для получения раствора с концентрацией около 4%. Для улучшения растворимости добавляют несколько капель 2-пропанола и фильтруют через мембранный фильтр (размер пор 0,45 мкм).
Раствор сравнения. Готовят как описано для испытуемого раствора с использованием неомыляемых веществ, полученных из подсолнечника однолетнего семян масла жирного.
Условия хроматографирования
Предколонка | 5 мм x 4,6 мм, силикагель для хроматографии, 5 мкм, размер пор 6 нм |
Колонка | 250 мм x 4,6 мм, силикагель для хроматографии, 5 мкм, размер пор 6 нм |
Подвижная фаза | гексан - 2-пропанол (1:99) |
Скорость потока, мл/мин | 1 |
Температура колонки, °C | 25 |
Детектор | спектрофотометрический |
Длина волны, нм | 210 |
Объем пробы, мкл | 50 |
Идентификация стеринов. Стериновая фракция элюируется в конце хроматограммы. Устанавливают расположение собираемой фракции по хроматограмме раствора сравнения, на которой наблюдается два основных пика, элюирующихся между 23-й и 32-й минутами. Собирают фракцию на выходе из детектора в пробирку вместимостью 15 мл с завинчивающейся крышкой и выпаривают растворитель в потоке азота.
Определение проводят методом ГХ (ОФС "Газовая хроматография").
Испытуемый раствор. Остаток стериновой фракции, полученный методом высокоэффективной жидкостной хроматографии, как описано выше для испытуемого раствора, растворяют в 0,2 мл пиридина безводного и 0,2 мл смеси N,O-бис(Триметилсилил) трифторацетамид - хлортриметилсилан (99:1). Плотно закрывают пробирку и нагревают при 80 °C в течение 20 мин, выдерживают до охлаждения и используют жидкую фазу.
Раствор сравнения. Остаток стериновой фракции, полученный методом высокоэффективной жидкостной хроматографии, как описано выше для раствора сравнения, растворяют в 0,2 мл пиридина безводного и 0,2 мл смеси N,O-бис(Триметилсилил) трифторацетамид - хлортриметилсилан (99:1). Плотно закрывают пробирку и нагревают при 80 °C в течение 20 мин, выдерживают до охлаждения и используют надосадочную жидкость.
Условия хроматографирования
Колонка | Кварцевая капиллярная 30 м x 0,25 мм, поли[метил(95)фенил(5)]силоксан, 0,25 мкм | ||
Детектор | пламенно-ионизационный | ||
Газ-носитель | Гелий для хроматографии | ||
Деление потока | 1:25 | ||
Скорость потока, мл/мин | 2,6 | ||
Объем пробы, мкл | 1 - 3 | ||
Температура | Колонка | Время (мин) | Температура, °C |
0 - 38 | 260 | ||
38 - 44 |  | ||
44 - 49 | 290 | ||
Инжектор | 290 °C | ||
Детектор | 290 °C | ||
Идентификация примесей. Для идентификации пиков примесей кампестерина, стигмастерина,  и
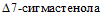 используют хроматограмму раствора сравнения. Идентифицируют пики стеринов на хроматограмме испытуемого раствора с использованием хроматограммы раствора сравнения и относительных времен удерживания компонентов по отношению к
 (основной пик), приведенных в таблице 1.
и используют хроматограмму раствора сравнения. Идентифицируют пики стеринов на хроматограмме испытуемого раствора с использованием хроматограммы раствора сравнения и относительных времен удерживания компонентов по отношению к (основной пик), приведенных в таблице 1.Пригодность хроматографической системы. На хроматограмме раствора сравнения разрешение (RS) между пиками кампестерина и стигмастерина должно быть не менее 4,0.
Содержание каждого определяемого стерина в стериновой фракции испытуемого образца в процентах (X) вычисляют по формуле:

где S1 - площадь пика, соответствующего определяемому стерину;
 - сумма площадей всех пиков (за исключением бетулина), соответствующих компонентам, указанным в таблице 1.
Вернуться в "Каталог нормативных документов"
Источник информации: https://internet-law.ru/documents/prod/gosudarstvennaya-farmakopeya/2/ofs_1_40680.html
На правах рекламы:
|
© Антон Серго, 1998-2026.
|
Разработка сайта |
|