

Полное меню
- Актуальное
законодательство - Интернет
и право- - Рассылка ''Закон есть закон''
- - Форум сайта (архив)
- - Законодательство
- - Судебная практика (необычная)
- - Судебная практика (авторская)
- - Процедура UDRP и и решения WIPO
- - Книги серии ''Интернет и Право''
- - Книги в открытом доступе
- - Учебный курс ''Интернет и Право''
- - Учебный курс ''Доменные споры''
- - Литература по ''Интернет и Право''
- - Литература по интел. собственности
- - Научный уголок (работы гостей)
- - Авторские публикации
- Информационные
материалы - ЮРИДИЧЕСКИЕ
УСЛУГИ- - Перечень юридических услуг
- - Карта юридических услуг
- - Юридическая консультация
- - Доменные споры (RU), авторское право
- - Международный суд по доменам (COM)
- - Защита прав на маркетплейсе (WB, Ozon)
- - Защита прав в соцсетях (Vk, Ok, FB)
- - Купля-продажа домена, сайта, ПО
- - Досудебное урегулирование конфликта
- - Защита чести и деловой репутации
- - Отмена блокировки сайта/домена РКН
- - ФАС: товарные знаки, авторское право
- - Регистрация ПО/сайта (Роспатент)
- - Юридическая проверка домена
- - Нотариальное заверение сайтов
- - Способы и формы оплаты услуг
- - Мы в СМИ
- - О компании, клиенты
- - Наши дела и победы
- - Контакты и реквизиты
- Информация
о сайте -


ОписаниеИсточник публикации Документ опубликован не был Примечание к документу Документ утратил силу с 01.12.2018 в связи с введением в действие ОФС.1.4.2.0008.18, утв. Приказом Минздрава России от 31.10.2018 N 749. Документ утрачивал силу с 01.12.2018 в связи с изданием Приказа Минздрава России от 31.10.2018 N 749, утвердившего новые фармакопейные статьи, составляющие Государственную фармакопею XIV издания. Пункт 6 Приказа Минздрава России от 31.10.2018 N 749, отменявший данный документ с 01.12.2018, изложен в новой редакции Приказом Минздрава России от 29.11.2018 N 828. В соответствии с Приказом Минздрава России от 21.11.2014 N 768 данный документ введен в действие с 01.01.2016. Текст документа приведен в соответствии с публикацией на сайте /template/go.php?url=https://femb.ru/feml, и разделен в Информационном банке на отдельные фармакопейные статьи. Название документа Общая фармакопейная статья "Однородность дозирования. ОФС.1.4.2.0008.15" ("Государственная фармакопея Российской Федерации. XIII издание. Том II") Общая фармакопейная статья "Однородность дозирования. ОФС.1.4.2.0008.15"
|
|||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||

Однородность дозирования | ОФС.1.4.2.0008.15 Вводится впервые |
Целью испытания на однородность дозирования является контроль равномерности распределения действующего вещества по отдельно взятым единицам дозированной лекарственной формы (таблеткам, капсулам, суппозиториям и др.). Результаты этого испытания позволяют количественно оценить показатели, характеризующие разброс в содержании действующего вещества по отдельно взятым единицам испытуемого дозированного препарата.
Испытание на однородность дозирования применимо к дозированным лекарственным формам, содержащим как одно, так и несколько действующих веществ.
Данному испытанию обычно не подвергают поливитаминные лекарственные препараты; лекарственные препараты, содержащие микроэлементы; содержащие активные компоненты растительного или животного происхождения и другие препараты при наличии соответствующего обоснования, а также суспензии, эмульсии, гели, предназначенные для наружного применения.
Испытание на однородность дозирования может быть выполнено двумя способами:
- количественным определением содержания действующего вещества по отдельности в каждой отобранной для испытания единице препарата (способ 1);
- точным определением массы нетто каждой отобранной для испытания единицы препарата (способ 2).
Способ 1 применим для любых дозированных лекарственных форм.
Способ 2, при отсутствии специальных обоснований, применим для оценки однородности дозирования действующего вещества при его содержании в препарате  мг и массовой доле
 . Условиями, определяющими возможность применения способа 2, являются также равномерное распределение действующего вещества по массе испытуемого препарата и предусмотренное в фармакопейной статье использование навесок усредненной пробы при количественном определении действующего вещества.
мг и массовой доле . Условиями, определяющими возможность применения способа 2, являются также равномерное распределение действующего вещества по массе испытуемого препарата и предусмотренное в фармакопейной статье использование навесок усредненной пробы при количественном определении действующего вещества.Случаи возможного применения способов 1 и 2 по отношению к различным лекарственным формам приведены в таблице 1.
Таблица 1
Применимость способов 1 и 2 для оценки
однородности дозирования
Лекарственная форма | Доза и массовая доля действующего вещества | ||
 мг и  | < 25 мг или < 25% | ||
Способ | |||
Таблетки | без оболочки | 2 | 1 |
покрытые пленочной оболочкой | 2 | 1 | |
покрытые оболочкой методом дражирования или прессования | 1 | ||
Капсулы | твердые | 2 | 1 |
мягкие, содержащие суспензию, гель или эмульсию | 1 | ||
мягкие, содержащие раствор | 2 | ||
Гранулы в однодозовой упаковке | 1 | ||
Порошки в однодозовой упаковке | однокомпонентные без вспомогательных веществ | 2 | |
содержащие два и более действующих веществ и/или вспомогательные вещества | 1 | ||
Лиофилизированные препараты в однодозовой упаковке | 2 | ||
Суспензии, эмульсии, гели в однодозовой упаковке, предназначенные для парентерального применения и приема внутрь | 1 | ||
Суппозитории | 1 | ||
Трансдермальные пластыри | 1 | ||
Примечания Способ 1 - прямое определение содержания действующего вещества. Способ 2 - расчетное определение содержания действующего вещества по массе единиц дозированного препарата. | |||
Наряду со способом 2 в фармакопейную статью может быть включена в качестве альтернативной методика проведения испытания по способу 1, результат которой следует считать окончательным.
От испытуемой серии препарата отбирают случайным образом пробу в количестве 30 единиц, из них в произвольном порядке отбирают 10 единиц для проведения первого этапа испытания. В каждой из отобранных единиц определяют содержание действующего вещества по способу 1 или 2. Оставшиеся 20 единиц лекарственной формы сохраняют для проведения второго этапа испытания.
В каждой из 10 отобранных единиц испытуемого препарата (n = 10) определяют содержание действующего вещества по методике, приведенной в соответствующем разделе фармакопейной статьи. Каждый из полученных результатов выражают в процентах (xi) от номинального содержания действующего вещества в одной дозе (i - номер единицы препарата по порядку проведения анализа).
Для каждой из 10 отобранных единиц испытуемого препарата (n = 10) определяют массу (wi) непосредственно или по разности масс заполненной и полностью опорожненной упаковки (массу нетто) с точностью взвешивания  г. В фармакопейной статье предусматривают меры, обеспечивающие полноту удаления препарата из опорожненных упаковок, но не приводящие к изменению их масс.
С использованием полученных результатов в каждой из 10 единиц препарата вычисляют содержание действующего вещества в процентах (xi) от номинального значения:
 ,
где: i - номер единицы препарата по порядку взвешивания;
wi - масса нетто единицы испытуемого препарата;
 - средняя масса нетто, определенная на единицах препарата, использованных в тесте "Количественное определение";
A - содержание действующего вещества в единице испытуемого препарата, полученное, как указано в разделе "Количественное определение", и выраженное в процентах от номинального значения.
Примечание. Величину A рассчитывают по формуле:

где: B - содержание действующего вещества в единице испытуемого препарата (таблетке, капсуле, ампуле, флаконе и др.), полученное как указано в разделе "Количественное определение";
L - номинальное содержание действующего вещества в единице испытуемого препарата.
Для полученной любым из описанных способов совокупности значений xi рассчитывают величины среднего арифметического ( ) и стандартного отклонения (s).
Соответственно найденной величине  выбирают эталонное значение дозы (M) и рассчитывают значения первого (AV) и при необходимости второго (
 ) показателей приемлемости результатов испытания на "однородность дозирования".
выбирают эталонное значение дозы (M) и рассчитывают значения первого (AV) и при необходимости второго () показателей приемлемости результатов испытания на "однородность дозирования".Сведения, необходимые для проведения расчетов, выбора эталонного значения дозы и нормирования первого и второго показателей приемлемости, приведены в таблице 2.
Таблица 2
Порядок обработки экспериментальных данных
Обозначение | Определение | Пояснения (условия) | Формула или значение |
n | Число единиц препарата, участвующих в испытании (объем выборки) | Первый этап | 10 |
Второй этап | 30 | ||
i | Номер единицы препарата по порядку анализа или взвешивания | от 1 до n | |
xi | Содержание действующего вещества в единице испытуемого препарата, в % | Результаты рассчитывают в % от номинального значения содержания действующего вещества | Определяют экспериментально (по способу 1 или способу 2), как указано в фармакопейной статье |
 | Среднее арифметическое значений xi, в % | Вычисляют при n = 10 или n = 30 |  |
k | Константа приемлемости для f степеней свободы (f = n - 1) при доверительной вероятности P, равной 95% | При n = 10 | 2,4 |
При n = 30 | 2,0 | ||
s | Стандартное отклонение | Вычисляется соответственно объему выборки при n = 10 или 30 |  |
M | Эталонное значение дозы в % от ее номинального значения | При 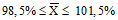 |  |
При  | 98,5 | ||
При  | 101,5 | ||
AV | Первый показатель приемлемости, в % | Вычисляется соответственно значению M |  |
L1 | Максимально допустимое значение AV, в % | Должно выполняться условие  при n = 10 или 30 | 15,0 |
L2 | Опорное значение второго показателя приемлемости, в % | 25,0 | |
 | Второй показатель приемлемости, в % | Для величин xi должно выполняться условие 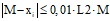 | 0,01 · L2 · M |
Примечания
1. В таблице 2 указаны значения M для препаратов, в которых не предусмотрено превышение дозировки действующего вещества по отношению к номинальному значению.
2. Если предусмотрен избыток в содержании действующего вещества, то эту величину выражают в процентах (T) от номинального значения (T > 101,5%). Допускается также, если это предусмотрено в фармакопейной статье, рассчитывать T как процентное отношение среднего арифметического верхнего и нижнего пределов содержания действующего вещества в одной дозе препарата от номинального значения.
Величина M выбирается соответственно найденному значению  :
:- при  принимают M =
 ;
принимают M = ;- при  принимают M = 98,5%,
- при  принимают M = T.
С использованием принятого значения M рассчитывают первый и второй показатели приемлемости, как это указано в таблице 2.
Если не указано иначе в частной фармакопейной статье, то результат испытания признается удовлетворительным, если при n = 10 первый показатель приемлемости  .
.Если это условие не выполняется, испытание продолжают на оставшихся 20 ранее отобранных единицах испытуемого препарата. Окончательный результат испытания признается удовлетворительным, если при n = 30 первый показатель приемлемости  и все значения xi удовлетворяют неравенству
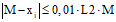 .
и все значения xi удовлетворяют неравенству .Вернуться в "Каталог нормативных документов"
Источник информации: https://internet-law.ru/documents/prod/gosudarstvennaya-farmakopeya/8/obshc_56744.html
На правах рекламы:
|
© Антон Серго, 1998-2026.
|
Разработка сайта |
|