

Полное меню
- Актуальное
законодательство - Интернет
и право- - Рассылка ''Закон есть закон''
- - Форум сайта (архив)
- - Законодательство
- - Судебная практика (необычная)
- - Судебная практика (авторская)
- - Процедура UDRP и и решения WIPO
- - Книги серии ''Интернет и Право''
- - Книги в открытом доступе
- - Учебный курс ''Интернет и Право''
- - Учебный курс ''Доменные споры''
- - Литература по ''Интернет и Право''
- - Литература по интел. собственности
- - Научный уголок (работы гостей)
- - Авторские публикации
- Информационные
материалы - ЮРИДИЧЕСКИЕ
УСЛУГИ- - Перечень юридических услуг
- - Карта юридических услуг
- - Юридическая консультация
- - Доменные споры (RU), авторское право
- - Международный суд по доменам (COM)
- - Защита прав на маркетплейсе (WB, Ozon)
- - Защита прав в соцсетях (Vk, Ok, FB)
- - Купля-продажа домена, сайта, ПО
- - Досудебное урегулирование конфликта
- - Защита чести и деловой репутации
- - Отмена блокировки сайта/домена РКН
- - ФАС: товарные знаки, авторское право
- - Регистрация ПО/сайта (Роспатент)
- - Юридическая проверка домена
- - Нотариальное заверение сайтов
- - Способы и формы оплаты услуг
- - Мы в СМИ
- - О компании, клиенты
- - Наши дела и победы
- - Контакты и реквизиты
- Информация
о сайте -


ОписаниеИсточник публикации М.: Стандартинформ, 2013 Примечание к документу Документ введен в действие с 1 января 2015 года. Название документа "ГОСТ 31580.7-2012 (ISO 11979-7:2001). Межгосударственный стандарт. Имплантаты офтальмологические. Интраокулярные линзы. Часть 7. Клинические испытания" (введен в действие Приказом Росстандарта от 01.11.2012 N 649-ст) "ГОСТ 31580.7-2012 (ISO 11979-7:2001). Межгосударственный стандарт. Имплантаты офтальмологические. Интраокулярные линзы. Часть 7. Клинические испытания"
|
|||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||||

Краткое наименование страны по МК (ИСО 3166) 004-97 | Код страны по МК (ИСО 3166) 004-97 | Сокращенное наименование национального органа по стандартизации |
Азербайджан | AZ | Азстандарт |
Беларусь | BY | Госстандарт Республики Беларусь |
Казахстан | KZ | Госстандарт Республики Казахстан |
Кыргызстан | KG | Кыргызстандарт |
Российская Федерация | RU | Росстандарт |
Таджикистан | TJ | Таджикстандарт |
Узбекистан | UZ | Узстандарт |
4 Приказом Федерального агентства по техническому регулированию и метрологии от 01 ноября 2012 г. N 649-ст межгосударственный стандарт ГОСТ 31580-7-2012 (ISO 11979-7:2001) введен в действие в качестве национального стандарта Российской Федерации с 1 января 2015 г.
5 Настоящий стандарт модифицирован по отношению к международному стандарту ISO 11979-7:2001 Ophthalmic implants - Intraocular lenses - Part 7: Clinical investigations (Имплантаты офтальмологические. Интраокулярные линзы. Часть 7. Клинические испытания) путем изменения структуры (в том числе исключения приложения A и включения приложения B).
Сравнение структуры международного стандарта со структурой настоящего стандарта приведено в приложении ДА.
Дополнительные фразы, слова, показатели и/или их значения, внесенные в текст стандарта, выделены курсивом.
При ссылке на ISO 14155-1:2003 "Clinical investigation of medical device for human subjects - Part 1: General requirements" (ИСО 14155-1:2003 "Клинические испытания медицинских изделий. Часть 1. Общие требования") в настоящем стандарте дополнительно приведены содержание соответствующих пунктов и приложение E данного международного стандарта, которые выделены вертикальной линией, расположенной слева от текста.
Степень соответствия - модифицированная (MOD).
Стандарт подготовлен на основе применения ГОСТ Р 52458-2005 (ИСО 11979-7:2001)
6 ВВЕДЕН ВПЕРВЫЕ
Информация о введении в действие (прекращении действия) настоящего стандарта публикуется в ежемесячно издаваемом информационном указателе "Национальные стандарты".
Информация об изменениях к настоящему стандарту публикуется в ежегодно издаваемом информационном указателе "Национальные стандарты", а текст изменений и поправок - в ежемесячно издаваемом информационном указателе "Национальные стандарты". В случае пересмотра или отмены настоящего стандарта соответствующая информация будет опубликована в ежемесячно издаваемом информационном указателе "Национальные стандарты"
Настоящий стандарт распространяется на переднекамерные и заднекамерные интраокулярные линзы (далее - ИОЛ) независимо от материала, из которого они изготовлены, места локализации в глазу пациента и функционального назначения (протез хрусталика глаза или линза, предназначенная для коррекции афакии и аномалий рефракции).
Стандарт устанавливает методы клинических испытаний модификаций ИОЛ, а также требования к протоколам клинических испытаний ИОЛ.
Примечание - Другие типы ИОЛ подвергают клиническим испытаниям по [1].
В настоящем стандарте использованы ссылки на следующие межгосударственные стандарты:
ГОСТ 31580.2-2012 (ISO 11979-2:1999) Имплантаты офтальмологические. Интраокулярные линзы. Часть 2. Оптические свойства и методы испытаний
ГОСТ 31580.3-2012 (ISO 11979-3:1999) Имплантаты офтальмологические. Интраокулярные линзы. Часть 3. Механические свойства и методы испытаний
ГОСТ 31580.6-2012 (ISO 11979-6:1999) Имплантаты офтальмологические. Интраокулярные линзы. Часть 6. Срок годности и стабильность при транспортировании
Примечание - При пользовании настоящим стандартом целесообразно проверить действие ссылочных стандартов по указателю "Национальные стандарты", составленному по состоянию на 1 января текущего года, и по соответствующим информационным указателям, опубликованным в текущем году. Если ссылочный стандарт заменен (изменен), то при пользовании настоящим стандартом следует руководствоваться заменяющим (измененным) стандартом. Если ссылочный стандарт отменен без замены, то положение, в котором дана ссылка на него, применяется в части, не затрагивающей эту ссылку.
3.1 В настоящем стандарте применены термины по национальному стандарту государств, упомянутых в предисловии, как проголосовавших за принятие настоящего межгосударственного стандарта, ГОСТ 31580.3 и следующие термины с соответствующими определениями:
3.1.1 серьезный неблагоприятный исход (adverse device effect): Послеоперационный исход, потенциально угрожающий зрению.
Примечание - Примеры серьезных неблагоприятных исходов приведены в таблицах A.1 и A.2 приложения A.
3.1.2 план клинических испытаний; ПКИ (clinical investigation plan): Документ, определяющий цели, задачи, методологию, систему контроля, проведения анализа и хранения данных о клинических испытаниях.
3.1.3 клиническое испытание (clinical investigation): Любое разработанное и запланированное систематическое изучение с целью проверки безопасности и/или эксплуатационных свойств ИОЛ с участием субъектов.
3.1.4. субъект (subject): Лицо, участвующее в клинических испытаниях с применением испытуемой ИОЛ и/или в составе контрольной группы.
3.1.5 клинический испытатель (clinical investigator): Лицо и/или организация, ответственные за проведение клинических испытаний и несущие клиническую ответственность за благополучие вовлеченных субъектов.
Примечание - Лицо и/или организация назначаются в соответствии с действующим законодательством.
3.1.6 организатор (sponsor): Лицо и/или организация, которые несут ответственность за начало и/или проведение клинических испытаний.
3.1.7 главный клинический испытатель (principal clinical investigator): Клинический испытатель, ответственный за организацию клинических испытаний, проводимых в одной организации (лаборатории).
3.1.8 координатор (coordinating clinical investigator): Клинический испытатель, назначаемый организатором для координации клинических испытаний, проводимых в нескольких организациях (лабораториях).
3.1.9 клиническая эффективность (clinical performance): Изучение определенного типа ИОЛ и/или его потребительских свойств в случае конкретного использования на субъектах, для которых оно предназначено.
3.1.10 форма отчета (case report form): Документ, предназначенный для записи всей информации, предоставляемой организатору по каждому субъекту в соответствии с требованиями плана клинических испытаний.
3.1.11 журнал клинического испытателя (clinical investigator's brochure): Документ, предназначенный для записи клинической и неклинической информации об испытуемой ИОЛ, относящейся к испытаниям на субъектах.
3.1.12 наблюдатель (monitor): Лицо, назначенное организатором для наблюдения за соответствием действий клинического испытателя протоколу клинических испытаний и проверки исходных данных.
3.1.13 исходные данные (source documents): Информация, представленная в виде оригинальных, идентифицированных и сертифицированных записей клинических осмотров, наблюдений и/или других действий в течение клинических испытаний, необходимая для оценки клинических испытаний.
3.1.14 окончательный отчет (final report): Документ, заполняемый после окончания клинических испытаний, содержащий описание и оценку результатов.
3.1.15 комитет по этике (ethics committee): Независимый компетентный орган, отвечающий за безопасность, благополучие и права субъектов, принимающих участие в клинических испытаниях.
3.1.16 расписка об информированности (informed consent): Документ, имеющий юридическую силу, подтверждающий согласие субъекта на добровольное участие в клинических испытаниях.
Примечание - Требования к расписке об информированности приведены в приложении B.
3.1.17 контрольная группа (control populations): Субъекты, которым имплантированы ИОЛ, соответствующие требованиям ГОСТ 31580.2 - ГОСТ 31580.6.
3.1.18 историческая контрольная группа (historical control population): Контрольная группа, прошедшая клинические испытания и имеющая серьезные неблагоприятные исходы.
4.1 Общие требования
5.1.1 Между организатором, испытателем и другими лицами, участвующими в клинических испытаниях, должны существовать формальные соглашения, определяющие круг их обязанностей. Все формальные соглашения должны быть задокументированы в письменном виде и подписаны всеми участниками. 5.1.2 Все лица, участвующие в проведении клинических испытаний, должны иметь соответствующую квалификацию/образование и/или опыт для исполнения своих обязанностей. |
5.1.3 План клинических испытаний должен соответствовать требованиям [2].
5.1.4 Клинические испытания должны быть разработаны для определения соответствия ИОЛ назначенной группе субъектов, для которой они предназначены. Испытания должны соответствовать требованиям клинической релевантности и научной достоверности. 5.1.5 В период клинических испытаний все участвующие лица должны соблюдать конфиденциальность. Данные, полученные в период клинических испытаний, должны быть защищены от несанкционированного использования. 5.1.6 В отчетах и публикациях о клинических испытаниях должна соблюдаться конфиденциальность информации о каждом субъекте. 5.1.7 Список имен субъектов и идентификационная информация должны, при необходимости, храниться отдельно от отчетных форм. 5.1.8 Перед началом клинических испытаний необходимо провести следующие действия: - разработать и утвердить план клинических испытаний; - получить согласие комитета по этике; - получить соответствующее разрешение контролирующих органов. |
5.2.1 Организатор и клинические испытатели должны оценивать уровни неблагоприятных исходов и остроты зрения для ИОЛ при клинических испытаниях.
5.2.2 Безопасность и эффективность каждой модели ИОЛ должны быть подтверждены:
- клиническими испытаниями, проведенными в соответствии с требованиями настоящего стандарта;
- сравнением параметров модели с параметрами базовой модели, показывающим, что модель является незначительной модификацией базовой модели, безопасность и эффективность которой доказаны клиническими испытаниями.
Примечание - Руководство по определению модификации базовой модели ИОЛ приведено в приложении C.
5.2.3 Клинические испытания ИОЛ, предназначенных для коррекции афакии у взрослых субъектов, должны проводиться организатором с использованием элементов протоколирования по приложению D. Организатор должен разработать протокол с учетом оценки различий постоянных неблагоприятных исходов у испытуемых субъектов и субъектов из контрольной группы.
Если ИОЛ предназначена для расположения в передней и задней камерах глаз, то должны быть проведены отдельные клинические испытания для проверки клинической эффективности ИОЛ в каждой глазной камере.
5.2.4 Все субъекты клинических испытаний в период испытаний должны проходить периодические обследования. Клинические испытания считают оконченными, когда на все субъекты, вовлеченные в испытания, включая тех, у которых ИОЛ были извлечены или заменены, будет составлен окончательный отчет по приложению E.
6.1.1 Журнал клинического испытателя и документы по 6.1.3 должны быть подготовлены до начала клинических испытаний. Предоставляемая клиническим испытателем информация должна быть задокументирована. 6.1.2 Журнал клинического испытателя должен включать: а) обзор научной литературы, оценку рациональности предполагаемого использования испытуемой ИОЛ и цели клинических испытаний. |
Примечание - Обзор научной литературы включает в себя получение информации об оптических и механических свойствах ИОЛ;
б) общее описание ИОЛ; в) описание принципа действия ИОЛ с указанием научной литературы, и, при необходимости, с инструкцией изготовителя по ее использованию и установке. Должны быть указаны потенциальные противопоказания, предупреждения, возможный риск от испытания и т.п.; г) описание предполагаемых клинических эксплуатационных характеристик; д) описание материалов, использованных в ИОЛ; е) обзор и оценка данных in vitro и/или in vivo, имеющих отношение к ИОЛ, включая предклинические данные, такие как биологические исследования, неклинические лабораторные исследования и исследования на животных; ж) описание предыдущих попыток проведения клинического испытания ИОЛ с похожими характеристиками; и) обозначения и наименования национальных стандартов, которым должны полностью или частично соответствовать ИОЛ; к) результаты анализа риска. Важная информация, получаемая в процессе клинических испытаний, должна регистрироваться в журнале. а) план клинических испытаний; б) подписанное и датированное резюме каждого клинического испытателя; в) наименование(я) организации(ий), проводящей(их) клинические испытания; г) мнение и/или разрешение комитета по этике, изложенные в письменном виде и сопровождаемые соответствующей документацией, предусмотренной действующим законодательством; д) соглашение между главным клиническим испытателем, координатором и организатором; е) необходимые сертификаты; ж) формы расписок об информированности и другая информация, предоставленная субъектам; и) форма отчета; к) формы отчета о неблагоприятном исходе клинических испытаний и неблагоприятном воздействии ИОЛ; л) контактные данные наблюдателя(ей). |
6.2.1 Каждый клинический испытатель, участвующий в клинических испытаниях, должен иметь право доступа к необходимой предклинической информации. Вся полученная информация должна храниться конфиденциально. 6.2.2 Наблюдатель должен иметь доступ к исходным документам и другой информации, необходимой для контроля соответствия деятельности испытателя с планом клинических испытаний, требованиям нормативных документов, чтобы следить за деятельностью испытателя. |
6.3.1 Требования к медицинскому обслуживанию приведены в 4.1.3.
Требования к плану клинических испытаний приведены в [2] (подраздел 4.2).
6.4.2.1 Испытуемая линза должна быть имплантирована только в один глаз субъекта.
6.4.2.2 Клиническим испытаниям в каждый отчетный период подвергают минимальное число образцов ИОЛ. Организатор должен убедиться в наличии необходимого числа субъектов для обеспечения клинических испытаний необходимым числом образцов ИОЛ.
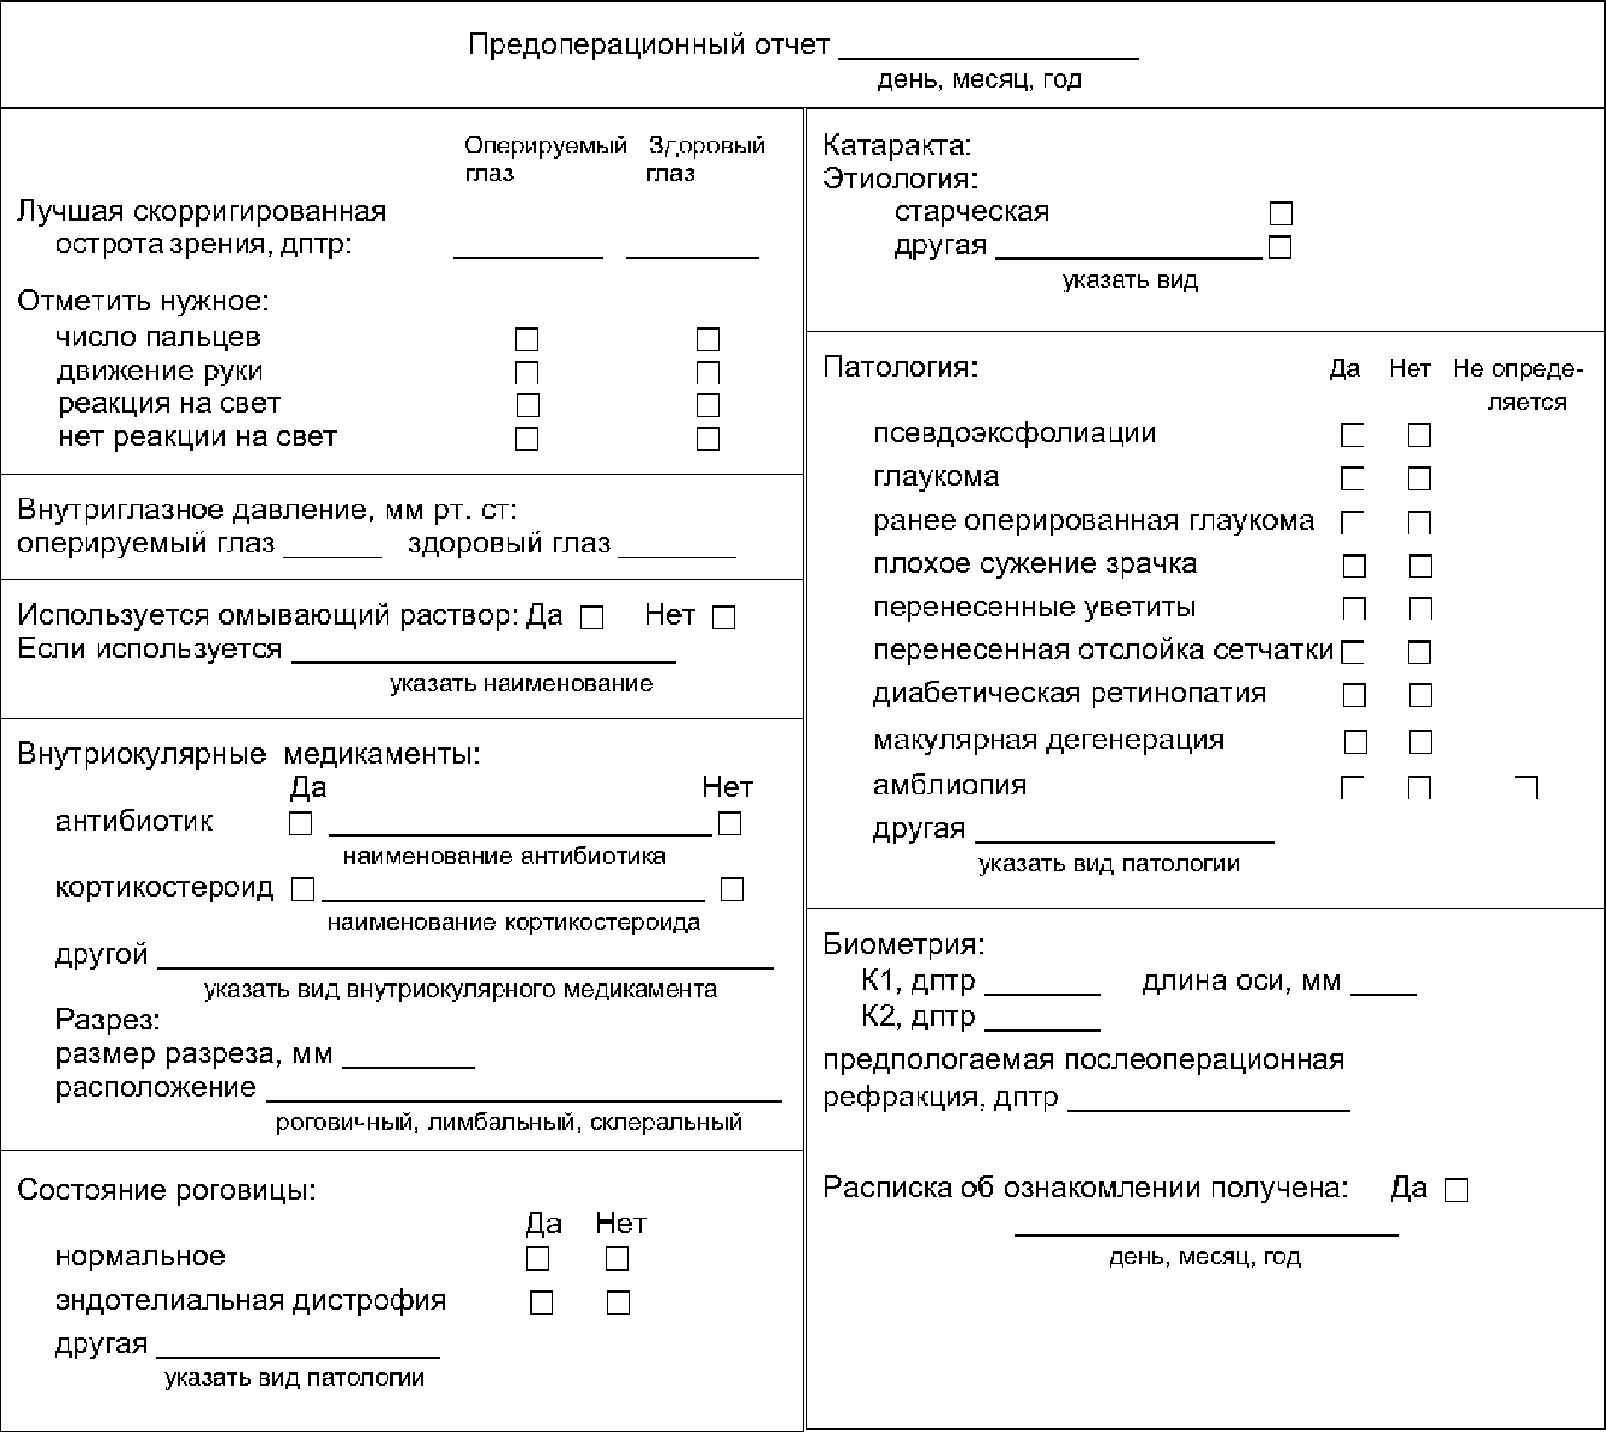
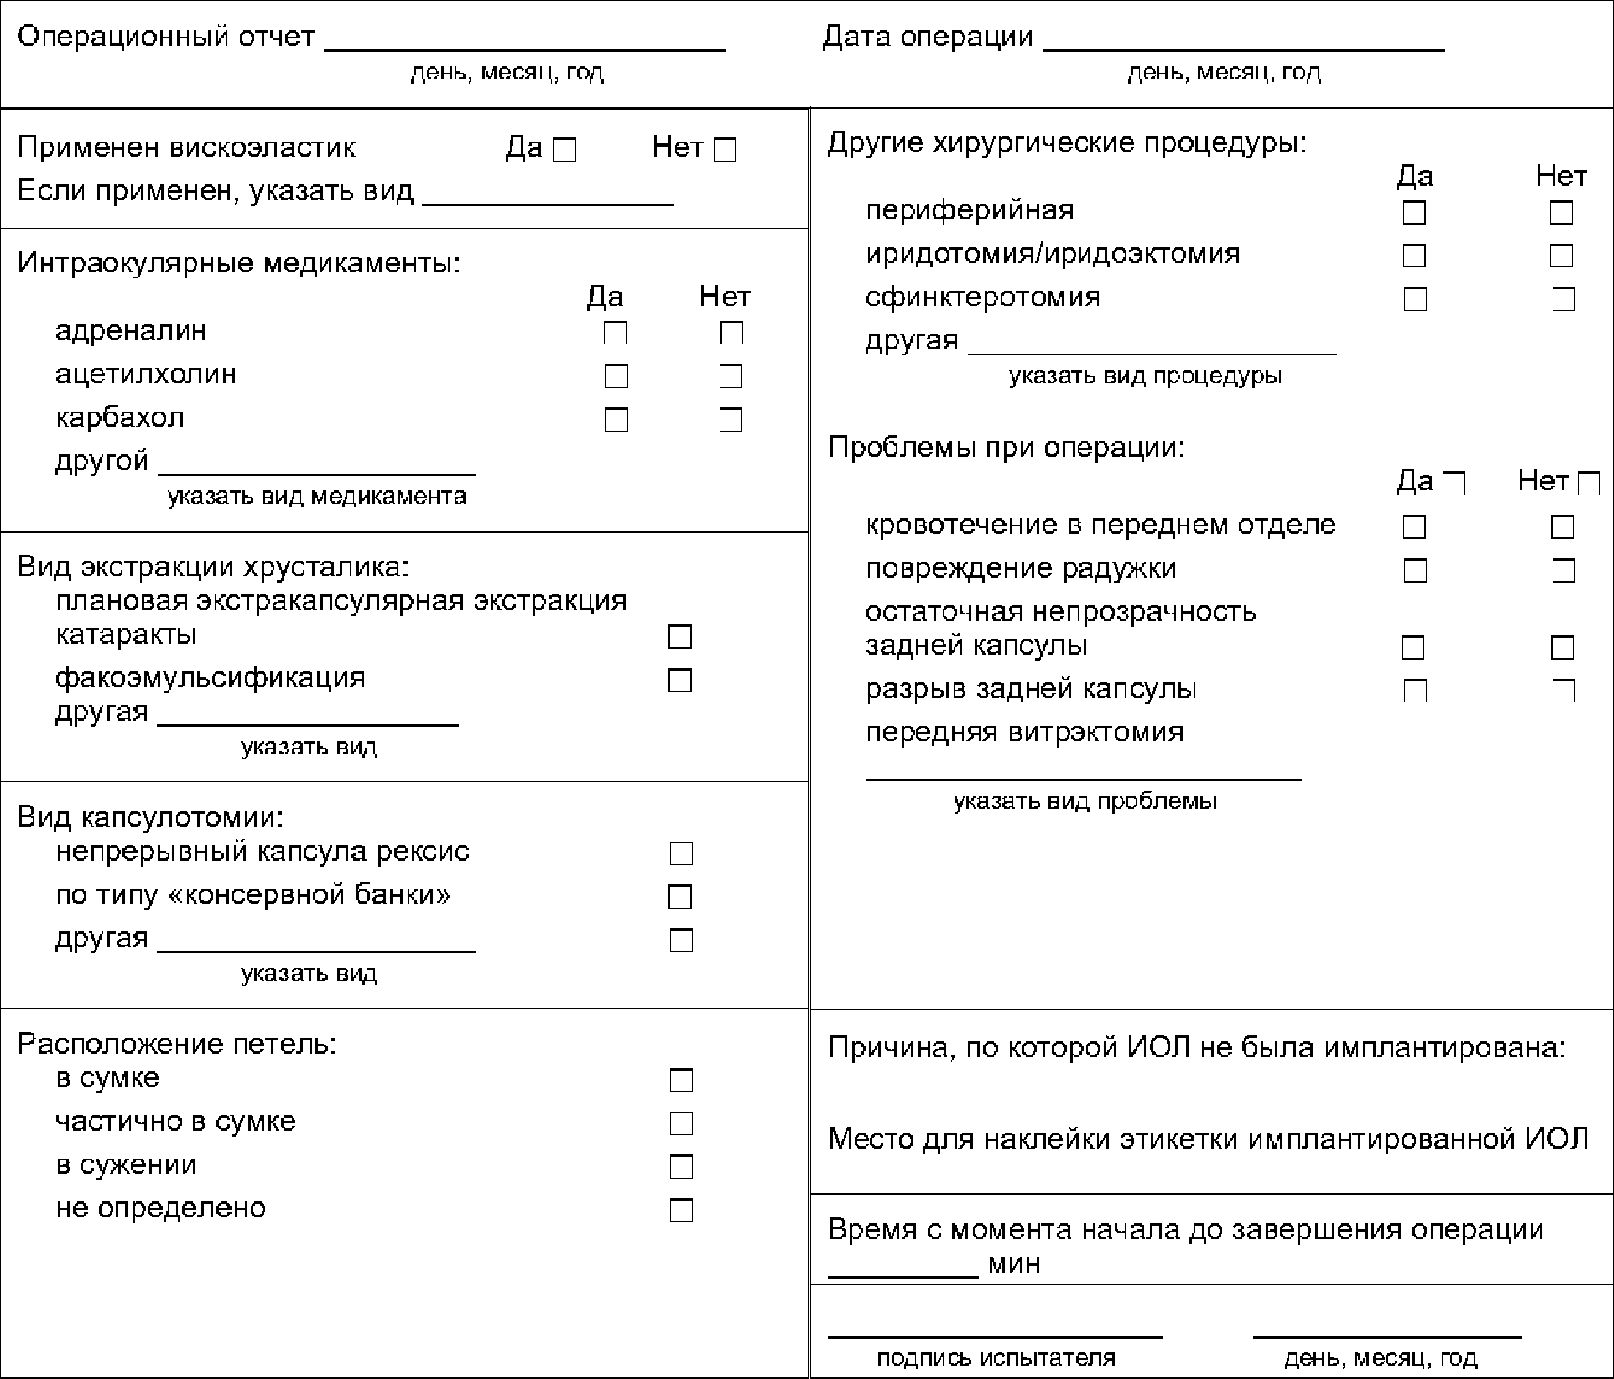
Примечание - Примеры клинических предоперационных/операционных и послеоперационных форм отчета приведены в таблицах D.1 - D.5 приложения D.
6.5.2 Перед началом клинических испытаний организатор должен определить, установить, обеспечить и распределить все связанные с испытаниями обязанности и функции. 6.5.3 Организатор должен обеспечить соответствие всей документации, находящейся у испытателя, организатора и наблюдателя, плану клинических испытаний и применяемым требованиям для обеспечения качества испытаний. 6.5.4 Организатор является ответственным лицом за: а) выбор клинических испытателей и клинических испытательных центров для конкретного испытания и, в случае необходимости, координатора; б) выбор и назначение наблюдателя для клинических испытаний. При отсутствии наблюдателя организатор должен взять на себя его обязанности. Организатор обеспечивает контроль за клиническими испытаниями даже в случае, если контрольные полномочия переданы другому лицу. Организатор должен проинструктировать наблюдателя о действиях в случае отсутствия и/или некорректных данных, приведенных в плане клинических испытаний; в) подготовку и обновление журнала клинического испытателя; г) обеспечение клинического испытателя планом клинических испытаний и всеми поправками, сопутствующими клиническим испытаниям; д) утверждение плана клинических испытаний; е) предоставление образцов ИОЛ, подлежащих клиническим испытаниям; ж) предоставление испытателю необходимой информации и его обучение, если это предусмотрено планом клинических испытаний; и) информирование в письменном виде в течение клинических испытаний всех клинических испытателей о всех серьезных неблагоприятных исходах и воздействиях ИОЛ на субъект, произошедших при клинических испытаниях, проводимых в разных организациях (лабораториях) и ставших известными организатору; к) немедленное информирование клинического испытателя о преждевременном окончании или приостановке клинических испытаний, и, в случае необходимости, отслеживание, чтобы такая информация была передана соответствующим полномочным лицам, этическим комитетам и комиссиям по безопасности; л) информирование клинических испытателей об уровне развития ИОЛ и о требованиях, необходимых для проверки эксплуатационных характеристик и безопасности ИОЛ; м) проверку и утверждение любых отклонений от плана клинических испытаний и осуществление необходимых корректирующих или превентивных действий; н) сбор, хранение, обеспечение целостности и полноты заполнения соответствующими исполнителями следующих документов: 1) всех документов по 6.1.3, 2) копии подписанных и датированных форм отчета, 3) записи о любых неблагоприятных исходах или неблагоприятных воздействиях ИОЛ на субъект, о которых сообщено организатору в процессе клинических испытаний, 4) все статистические сводки и сопутствующие им данные, 5) окончательный отчет о клинических испытаниях, п) обеспечение системы учета применяемых и неиспользуемых ИОЛ. |
6.6.1 Наблюдатель является ответственным лицом за: а) соответствие предпринимаемых действий плану клинических испытаний, чтобы любое отклонение от плана клинических испытаний было оговорено с клиническими испытателями, задокументировано и доложено организатору; б) использование ИОЛ в соответствии с планом клинических испытаний и сообщение организатору, в случае необходимости внесения изменения в конструкцию ИОЛ или метод ее использования; в) обеспечение клинического испытателя всеми необходимыми инструментами, приспособлениями и расходными материалами для безопасного и эффективного проведения клинических испытаний; г) наличие в распоряжении клинического испытателя адекватного числа субъектов и ИОЛ; д) получение подписанных и датированных расписок об информированности от каждого субъекта перед началом клинических испытаний; е) заполнение в соответствующие сроки форм отчета с информацией, соответствующей полученным данным; ж) соблюдение процедур регистрации и отчета организатора о неблагоприятных исходах и неблагоприятных воздействиях ИОЛ на субъект; и) выполнение процедур подсчета и учета ИОЛ; к) своевременное проведение и оформление документации по техническому обслуживанию и калибровке оборудования, используемого при клинических испытаниях; л) оформление соответствующего документа при отказе субъекта от дальнейшего участия в клинических испытаниях, обсуждение с клиническим испытателем и информирование организатора; м) обсуждение обнаруженных несоответствий с испытателем и информирование организатора в письменном виде. |
6.7.1.1 Если клиническим испытателем является организация, то в качестве ее представителя должно быть назначено лицо, обладающее необходимой квалификацией и выполняющее обязанности, указанные в 6.7.1.2 - 6.7.1.3. 6.7.1.2 Клинический испытатель должен: а) быть практикующим врачом, имеющим соответствующую квалификацию, и иметь допуск к клиническим испытаниям; б) иметь опыт в области применения испытуемой ИОЛ; в) знать методологию и требования к проведению клинических испытаний; г) быть обучен корректному получению расписки об информированности. 6.7.1.3 Клинический испытатель отвечает за каждодневное проведение клинических испытаний, а также за безопасность и благополучие субъектов, вовлеченных в клиническое испытание. Клинический испытатель должен: а) обладать ресурсами для проведения клинических испытаний; б) быть уверен в том, что проведение клинических испытаний не приведет к конфликту интересов; в) получить от организатора и ознакомиться со всей необходимой информацией о ИОЛ; г) изучить план клинических испытаний до его подписания; д) оказывать помощь наблюдателю и аудитору в действиях по контролю соответствия клинических испытаний плану, проверке данных и ведению документации; е) обсуждать с организатором и наблюдателем и получать письменное разрешение на изменение плана клинических испытаний в случае необходимости; ж) следить за тем, чтобы план клинических испытаний соблюдался всеми вовлеченными в испытания лицами. Немедленно сообщать организатору в письменном виде о любых отклонениях от плана; и) обеспечить правильное проведение и завершение клинических испытаний; к) обеспечить лечение субъекта при возникновении чрезвычайных ситуаций, а также защиту здоровья и благополучия субъекта; л) убедиться в том, что получено согласие комитета по этике на проведение клинических испытаний в организации, проводящей испытания; м) информировать организатора о выводах комитета по этике; н) информировать комитет по этике и иметь разрешение на любые существенные изменения в плане клинических испытаний, утвержденные организатором; п) информировать комитет по этике о любых серьезных неблагоприятных воздействиях ИОЛ на субъект; р) своевременно информировать организатора о всех неблагоприятных исходах и воздействиях ИОЛ на субъект; с) обеспечить адекватный предварительный набор субъектов; т) обеспечить адекватное информирование субъектов; у) получить у субъекта расписку об информированности; ф) обеспечить маркировку клинических записей субъектов, участвующих в клинических испытаниях. Если необходимо, вовлеченные в клинические испытания субъекты должны получить документы, подтверждающие их участие в клинических испытаниях, вместе с идентификационной и сопутствующей информацией для оказания своевременной медицинской помощи, с указаниями адресов и телефонов субъектов. Если необходимо, с разрешения субъекта его персональный врач должен получать информацию о состоянии субъекта; х) снабдить субъекта инструкциями по его поведению при возникновении любых чрезвычайных ситуаций для охраны интересов субъекта. В этом случае отклонения от плана клинических испытаний не требуют предварительного согласования с организатором и комитетом по этике. Такие отклонения не должны рассматриваться как разрыв соглашений, однако должны документироваться и докладываться организатору; ц) убедиться в том, что важная для безопасности и благополучия субъекта и продолжения клинических испытаний информация, полученная в процессе клинических испытаний, была предоставлена организатору и, при необходимости, с разрешения субъекта - персональному врачу субъекта; ч) информировать субъекта и/или с разрешения субъекта - персонального врача субъекта о приостановке или досрочном прекращении клинических испытаний с указанием причин прекращения; ш) нести первичную ответственность за точность, законность и безопасность данных о клинических испытаниях, документах и записях субъекта, сделанных во время и после окончания клинических испытаний. Клинический испытатель должен подписывать отчеты. Любые исправления в данных допускается вносить только персоналу, участвующему в испытаниях; исправления должны быть подписаны и датированы, а исходные данные - сохранены; щ) нести ответственность за сохранность исходных данных в течение всего периода испытаний, установленного в плане клинических испытаний; э) обеспечивать руководство и распределение обязанностей всех лиц, ответственных за проведение и оценку клинических испытаний в соответствующем центре клинических испытаний; ю) убедиться, что все ИОЛ, подлежащие клиническим испытаниям, учтены. Число полученных для испытаний ИОЛ должно соответствовать числу использованных и/или неиспользованных ИОЛ. |
6.7.2.1 Клинический испытатель должен немедленно сообщать организатору о всех случаях серьезного неблагоприятного исхода и указывать в отчетах о любых других неблагоприятных исходах.
клинических испытаний
7.1 Окончательный отчет о клинических испытаниях представляют даже в том случае, если клинические испытания прекращены преждевременно. 7.2 Окончательный отчет должен быть представлен в письменном виде. Он должен быть подписан организатором, координатором (если он имеется) и главным клиническим испытателем каждого испытательного центра. Отчет должен предоставляться по запросу всем клиническим испытателям и комитетам по этике. 7.3 Окончательный отчет о клинических испытаниях должен включать точную идентификацию ИОЛ, описание методологии и планирования клинических испытаний, все отклонения от плана клинических испытаний, анализ данных и все статистические данные и критические заметки, касающиеся целей исследований. В окончательном отчете должны быть учтены данные по всем вовлеченным в клинические испытания субъектам. Идентификации субъектов по испытательным центрам не должно быть в окончательном отчете или в публикуемых результатах. 7.4 Все клинические испытатели должны иметь возможность просмотреть и, при необходимости, внести замечания в окончательный отчет. Организатор должен сохранять записи, подтверждающие, что все испытатели получали отчет для ознакомления. Если клинический испытатель не согласен с окончательным отчетом, то его замечания должны быть записаны и предоставлены другим испытателям. 7.5 Если организатор или любой из испытателей не подписывает окончательный отчет, то он должен обосновать причины в письменном виде. Примечание - Руководство по составлению окончательного отчета приведено в приложении E. |
(справочное)
ДЛЯ ПЕРЕДНЕКАМЕРНЫХ И ЗАДНЕКАМЕРНЫХ ИОЛ
И ПОКАЗАТЕЛЕЙ ОСТРОТЫ ЗРЕНИЯ
A.1 Примеры серьезных неблагоприятных исходов для переднекамерных и заднекамерных ИОЛ приведены в таблицах A.1 и A.2.
Таблица A.1
Неблагоприятный исход | Контрольное отношение, % | Число субъектов 100 | Число субъектов 300 | ||
Пороговое отношение, % | Разрешенное число | Пороговое отношение, % | Разрешенное число | ||
Кумулятивный: цистоидный макулярный отек | 10,0 | 19,5 | 15 | 15,0 | 39 |
гифема | 4,3 | 11,2 | 8 | 7,7 | 19 |
гипопион | 0,2 | 2,9 | 1 | 1,4 | 2 |
внутриглазная инфекция | 0,2 | 2,9 | 1 | 1,4 | 2 |
смещение линзы из передней камеры | 1,1 | 5,4 | 3 | 3,2 | 6 |
блокировка зрачка | 2,0 | 7,8 | 5 | 4,5 | 10 |
отслойка сетчатки | 1,2 | 5,4 | 3 | 3,4 | 7 |
повторное хирургическое вмешательство (исключая отслойку сетчатки и заднюю капсулотомию) | 2,6 | 8,5 | 5 | 5,2 | 13 |
Повторяющийся: стромальный отек роговицы | 0,5 | 4,2 | 2 | 2,2 | 4 |
цистоидный макулярный отек | 3,3 | 10,5 | 7 | 7,1 | 17 |
раздражение | 0,9 | 5,4 | 3 | 3,0 | 6 |
повышенное внутриглазное давление, требующее лечения | 2,1 | 7,8 | 5 | 4,5 | 11 |
Примечания 1 Под контрольным отношением понимают статистическое значение неблагоприятных исходов, полученное по результатам анализа клинических испытаний переднекамерных ИОЛ, проводимых в США в период с марта 1988 г. по июнь 1991 г. с участием 952 субъектов. 2 Под пороговым отношением понимают допустимое значение неблагоприятных исходов, статистически превышающее контрольное отношение. 3 Под разрешенным числом понимают допустимое число субъектов с неблагоприятным исходом. | |||||
Таблица A.2
Неблагоприятный исход | Контрольное отношение, % | Число субъектов 100 | Число субъектов 300 | ||
Пороговое отношение, % | Разрешенное число | Пороговое отношение, % | Разрешенное число | ||
Кумулятивный: цистоидный макулярный отек | 3,0 | 9,2 | 6 | 5,9 | 14 |
гифема | 2,2 | 7,8 | 5 | 4,5 | 11 |
гипопион | 0,3 | 2,9 | 1 | 1,8 | 3 |
внутриглазная инфекция | 0,1 | 2,9 | 1 | 1,0 | 1 |
смещение линзы из передней камеры | 0,1 | 2,9 | 1 | 1,0 | 1 |
блокировка зрачка | 0,1 | 2,9 | 1 | 1,0 | 1 |
отслойка сетчатки | 0,3 | 2,9 | 1 | 2,9 | 3 |
повторное хирургическое вмешательство (исключая отслойку сетчатки и заднюю капсулотомию) | 0,8 | 4,2 | 2 | 2,6 | 5 |
Повторяющийся: стромальный отек роговицы | 0,3 | 2,9 | 1 | 1,8 | 3 |
цистоидный макулярный отек | 0,5 | 4,2 | 2 | 2,2 | 4 |
раздражение | 0,3 | 2,9 | 1 | 1,8 | 3 |
повышенное внутриглазное давление, требующее лечения | 0,4 | 4,2 | 2 | 1,8 | 3 |
Примечания 1 Под контрольным отношением понимают статистическое значение неблагоприятных исходов, полученное по результатам анализа клинических испытаний заднекамерных ИОЛ, проводимых в США в период с декабря 1989 г. по декабрь 1997 г. с участием 4210 субъектов. 2 Под пороговым отношением понимают допустимое значение неблагоприятных исходов, статистически превышающее контрольное отношение. 3 Под разрешенным числом понимают допустимое число субъектов с неблагоприятным исходом. | |||||
A.2 Примеры показателей послеоперационной остроты зрения приведены в таблицах A.3 и A.4.
Таблица A.3
0,5 (6/12, 20/40) отн. ед. и/или выше
Тип ИОЛ | Контрольное отношение, % | Число субъектов 100 | Число субъектов 300 | ||
Пороговое отношение, % | Требуемое число, не менее | Пороговое отношение, % | Требуемое число, не менее | ||
Переднекамерная ИОЛ | 80,4 | 69,6 | 74 | 74,3 | 230 |
Заднекамерная ИОЛ | 92,5 | 84,4 | 88 | 88,2 | 270 |
Примечания 1 Под контрольным отношением понимают статистическое значение числа субъектов с послеоперационной остротой зрения 0,5 отн. ед. и/или выше, полученное по результатам анализа клинических испытаний переднекамерных ИОЛ, проводимых в США в период с марта 1988 г. по июнь 1991 г. с участием 952 субъектов, и заднекамерных ИОЛ, проводимых в США в период с декабря 1989 г. по декабрь 1997 г. с участием 4210 субъектов. 2 Под пороговым отношением понимают допустимое значение числа субъектов со средней послеоперационной остротой зрения 0,5 отн. ед. и/или выше, статистически ниже контрольного отношения. 3 Под требуемым числом понимают минимально допустимое число субъектов со средней послеоперационной остротой зрения 0,5 отн. ед. и/или выше. | |||||
Таблица A.4
0,5 (6/12, 20/40) отн. ед. и/или выше
Тип ИОЛ | Контрольное отношение, % | Число субъектов 100 | Число субъектов 300 | ||
Пороговое отношение, % | Требуемое число, не менее | Пороговое отношение, % | Требуемое число, не менее | ||
Переднекамерная ИОЛ | 90,1 | 81,1 | 85 | 85,4 | 262 |
Заднекамерная ИОЛ | 96,7 | 91,0 | 94 | 93,6 | 285 |
A.3 Приведенные в таблицах A.1 и A.2 исследуемые отношения для 100 и 300 субъектов для клинических испытаний будут меньше приведенных пороговых отношений, так как любое статистическое сравнение содержит в себе ошибку выборки. Аналогично исследуемые отношения в таблицах A.3 и A.4 будут больше, чем приведенные пороговые отношения. В интервал между контрольным и пороговым отношениями, приведенными в таблицах, попадают 80% возможных отношений. При этом, чем ближе пороговое отношение к контрольному, тем меньше 80% возможных отношений туда попадут, то есть возникает ошибка второго типа.
A.4 Приведенные в таблицах A.1 и A.2 расчетные результаты неблагоприятных исходов были получены в результате использования биноминального распределения по формуле
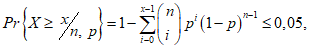 (A.1)
где p - контрольное отношение (т.е. отношение неблагоприятных исходов для контрольной группы);
n - размер выборки;
x - число зарегистрированных во время клинического испытания неблагоприятных исходов;
X - число неблагоприятных исходов.
A.5 Биноминальное распределение используют для того, чтобы проверить, является ли исследуемое отношение неблагоприятных исходов меньше или равным отношению для исторической контрольной группы. Аналогично для таблиц A.3 и A.4 биноминальное распределение используют для того, чтобы проверить, является ли исследуемое отношение остроты зрения 0,5 отн. ед. и выше более или равным отношению для контрольной группы. Альтернативная гипотеза состоит в том, что исследуемое отношение менее отношения для контрольной группы.
A.6 Максимальное значение благоприятных исходов (таблица A.4) может быть получено с использованием биноминального распределения по формуле
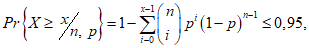 (A.2)
где p - контрольное отношение для остроты зрения 0,5 отн. ед. и выше;
n - размер выборки;
x - число зарегистрированных успешных исходов испытания;
X - число неблагоприятных исходов.
(рекомендуемое)
B.1 Общие требования
Расписка об информированности должна быть получена от субъекта в письменном виде перед началом участия субъекта в клинических испытаниях.
Примечание - Форма расписки обычно состоит из информационной части и согласительной/подписной части. Эти две части могут быть либо скомбинированы в одном документе (информация для пациента и форма расписки) или разделены на лист информации для пациента и форму расписки пациента.
B.2 Процесс получения расписки об информированности
При получении расписки об информированности следует соблюдать следующие правила:
а) избегать любого принуждения или незаконного влияния на субъект для обеспечения его участия;
б) не уклоняться или не пытаться уклониться от соблюдения законных прав субъекта;
в) использовать язык, который не является специальным и понятен субъекту или его законному представителю;
г) предоставить субъекту время для обдумывания решения об участии;
д) расписка должна содержать датированные подписи субъекта или его законного представителя и клинического испытателя;
е) включать субъект в план клинических испытаний.
B.3 Информация, предоставляемая субъекту для получения расписки об информированности
На понятном для субъекта или его законного представителя языке должна быть изложена следующая информация:
а) описание испытания/назначение:
1) исследования, включенные в испытания,
2) цель испытаний,
3) предполагаемая длительность испытаний и степень вовлеченности субъекта в процесс испытаний,
4) описание исследуемой ИОЛ,
5) описание процедур, исследований с акцентированием внимания субъекта на эксперименте;
б) предсказуемые риски:
1) информация о любых предсказуемых рисках и осложнениях,
2) информация о любых возможных побочных эффектах;
в) потенциальные выгоды:
1) описание потенциальных выгод для субъекта,
2) описание потенциальных выгод для других субъектов;
г) альтернативная терапия:
1) информация об альтернативных методах лечения или допустимых процедурах;
д) конфиденциальность:
1) указание о том, что участие субъекта является конфиденциальным,
2) указание о том, что субъект должен разрешить доступ к своим медицинским записям полномочным лицам и представителям организатора,
3) информация о том, что результаты испытаний могут быть опубликованы без раскрытия личности субъекта;
е) компенсация (медицинская/финансовая):
1) информация об условиях для получения компенсации в случае ранения, возникшего в результате участия в клинических испытаниях, и о том, какие дополнительные меры по охране здоровья будут предоставлены субъекту в случае серьезного увечья,
2) информация о финансовой компенсации за участие, если это предусмотрено;
ж) вопросы о начале и/или окончании клинических испытаний:
1) информация о том, кто должен ответить на вопросы субъекта по исследованиям,
2) информация о том, кто должен ответить на вопросы субъекта в случае травмы,
3) описание обстоятельств, при которых участие субъекта в испытаниях может быть прекращено испытателем;
и) новые открытия:
1) информация о том, что новые открытия, сделанные с участием субъекта, должны быть доступны всем клиническим испытателям.
B.4 Заявления в расписке об информированности
Информационная расписка должна содержать:
а) заявление о том, что участие субъекта является добровольным;
б) заявление о том, что отказ от участия не несет никаких штрафных санкций по отношению к субъекту;
в) заявление о том, что отказ от участия в любой момент клинических испытаний не несет никаких штрафных санкций по отношению к субъекту;
г) заявление о возможных последствиях испытаний;
д) заявление о понимании представленной информации.
B.5 Соглашения в расписке об информированности
При подписании расписки об информированности субъект или его официальный представитель должен быть согласен:
а) на участие в клинических испытаниях;
б) что его персональный врач будет информирован о его участии; или подписать заявление об отказе в представлении такой информации;
в) на использование его персональных данных для целей клинического испытания.
(рекомендуемое)
ПО ОПРЕДЕЛЕНИЮ МОДИФИКАЦИИ БАЗОВОЙ МОДЕЛИ ИОЛ
C.1 Модификация конструкции/материала базовой модели ИОЛ
C.1.1 Общие положения
Требования к испытаниям ИОЛ, являющимся модификациями базовой модели ИОЛ, уже прошедшей клинические испытания, зависят от степени изменений, внесенных в модифицированную модель ИОЛ. Модификации базовой модели ИОЛ подразделяют на два уровня: уровень A и уровень B. Примеры модификации уровня A и уровня B базовой модели ИОЛ приведены в C.2.
C.1.2 Уровень A
C.1.2.1 Модификации базовой модели ИОЛ уровня A в большинстве случаев не требуют проведения клинических испытаний. В случае, если модифицированная модель ИОЛ обладает свойствами, которые не могут быть адекватно исследованы в период предклинических испытаний, например, потенциальное повреждение тканей вследствие изменения техники имплантации ИОЛ, клинические испытания должны проводиться.
C.1.2.2 Модификацию базовой модели ИОЛ уровня A обычно не используют в качестве базовой модели для последующих модификаций.
C.1.2.3 В случае, если модель ИОЛ находится в стадии клинических испытаний, модификация уровня A этой модели также может быть подвергнута клиническим испытаниям и данные испытаний базовой модели и модификации уровня A могут быть скомбинированы. Если изменения базовой модели ИОЛ уровня A включают замену материала базовых моделей, например, модификации, описанные в C.2.2.12, такую модель не допускается использовать для проведения клинических испытаний.
C.1.3 Уровень B
C.1.3.1 Клинические испытания ИОЛ, являющихся модификациями базовой модели уровня B, должны включать не менее 100 субъектов, наблюдаемых в послеоперационный период по форме отчета в соответствии с таблицей D.4 приложения D.
Число отчетов для всех посещений субъектов должно быть не менее 100.
C.1.3.2 Число ИОЛ, необходимых для проведения клинических испытаний базовой модели ИОЛ уровня B, должно быть минимальным, но достаточным для сравнения отношений неблагоприятных исходов и изменения остроты зрения для испытуемой ИОЛ с отношениями для исторической контрольной группы. Если организатор сравнивает качество испытуемых ИОЛ с одновременно запущенной контрольной группой, то он должен отобрать такое число субъектов, которое будет достаточным для выявления изменений остроты зрения и неблагоприятных исходов с точностью, эквивалентной сравнению с исторической контрольной группой.
C.1.3.3 Число ИОЛ модификации уровня B, не выдержавших испытаний, должно быть не более 10%. Каждый испытатель должен подвергать испытаниям не менее 20% и не более 25% общего числа испытуемых субъектов. Клинические испытания ИОЛ модификации уровня B считают завершенными, когда на все вовлеченные субъекты составлены отчеты в соответствии с таблицей D.4 приложения D.
C.1.3.4 Модификацию ИОЛ уровня B считают базовой моделью, если получены отчеты по не менее чем 100 субъектам (однако не в комбинации с отчетами модификации уровня A в период клинических испытаний), и в случае, если модификация ИОЛ соответствует всем требованиям ГОСТ 31580.2, ГОСТ 31580.3, ГОСТ 31580.6.
C.2.1.1 Модификации ИОЛ, подвергаемых клиническим испытаниям, подразделяют на модификации базовой модели уровня A и уровня B. Критерий деления приведен в C.2.2 и C.2.3.
Допускается модифицировать базовые модели ИОЛ, имеющие следующие признаки:
- P - заднекамерные ИОЛ из полиметилметакрилата (ПММА);
- A - переднекамерные ИОЛ из ПММА;
- SP - заднекамерные ИОЛ из мягких материалов, имеющие плоский дизайн (без петель);
- SS - составные заднекамерные ИОЛ с оптической частью, изготовленной из мягких материалов и петлями из стандартных материалов (ПММА, полипропилен или полиамид);
- SN - составные заднекамерные ИОЛ с оптической частью из мягких материалов, и петлями из нестандартных материалов.
C.2.1.2 Модифицированная модель может включать различные комбинации модификаций, указанных в C.2.2 - C.2.3, если соблюдаются все критерии (например, модифицированная модель может иметь большую оптическую часть с слегка измененной конфигурацией петель и большим общим диаметром). Модификация, указанная в C.2.2.12, отличается от других модификаций тем, что заменен материал или изменена конструкция базовой модели.
C.2.2.1 Зеркальноотраженная версия модели ИОЛ
Признаки модифицированных ИОЛ типов P/A/SP/SS/SN должны соответствовать указанным в C.2.1.1.
C.2.2.2 Изменение общего диаметра
Признаки модифицированных ИОЛ для пациентов с определенным диапазоном ширины передней камеры глаза для модифицированных ИОЛ уровня A должны соответствовать указанным в C.2.1.1.
C.2.2.3 Изменения конструкции петель
Признаки модифицированных ИОЛ в случае добавления закруглений или маленьких петель для типов P/A/SS/SN должны соответствовать указанным в C.2.1.1.
C.2.2.4 Изменения наклона петель
Признаки модифицированных ИОЛ в случае изменения плоского дизайна на дизайн с телом, отклоненным назад от петель, приводящий к увеличению саггитали не более чем на 1,6 мм для ИОЛ с задней вершинной рефракцией 20 Дптр, для типов P/SS/SN должны соответствовать указанным в C.2.1.1.
C.2.2.5.1 Общие положения
Признаки модифицированных ИОЛ типов P/SS/SN должны соответствовать указанным в C.2.1.1.
Для того, чтобы определить модификацию уровня A, необходимо провести анализ изменения механических свойств ИОЛ.
Если модифицированная модель ИОЛ обладает свойствами, которые не могут быть адекватно исследованы в период предклинических испытаний, например, если может произойти потенциальное повреждение тканей вследствие изменения в технике имплантации, то такая модификация не может быть признана модификацией ИОЛ уровня A.
Методы сравнения механических свойств базовой модели и модифицированной модели приведены в C.2.2.5.2. Если организатор приходит к выводу о том, что по одному методу сравнения модификация не относится к уровню A, он должен указать другой метод до начала клинических испытаний.
Примечание - Методы и анализ данных, применяемых в испытаниях механических свойств, - по ГОСТ 31580.3 (B.2.2.5.2 - B.2.2.5.3).
Признаки модифицированных ИОЛ типов P/SS/SN должны соответствовать указанным в C.2.1.1.
Для сравнения модифицированной модели и модели, подвергаемой клиническим испытаниям, организатор должен доказать, что механические свойства модифицированной и испытуемой моделей аналогичны.
Сравнивая модифицированную и базовую модели ИОЛ, организатор должен доказать, что механические свойства модифицированной ИОЛ аналогичны механическим свойствам базовой модели.
C.2.2.5.3 Сравнение нескольких базовых моделей
Признаки модифицированных ИОЛ типов P/SS/SN должны соответствовать указанным в C.2.1.1.
Сравнивая модифицированную и несколько базовых моделей ИОЛ, организатор должен доказать, что механические свойства модифицированной ИОЛ соответствуют характеристикам базовых моделей.
C.2.2.6 Изменение диапазона оптической силы
Признаки модифицированных ИОЛ типов P/A/SP/SS/SN должны соответствовать указанным в C.2.1.1.
Организатор может проводить любые изменения диапазона оптической силы, если ИОЛ соответствует требованиям ГОСТ 31580.2.
Организатор должен помнить о том, что при определенных комбинациях материала и профиля некоторые модели ИОЛ не соответствуют требованиям ГОСТ 31580.2 вследствие влияния сферических аберраций.
C.2.2.7 Изменения размеров оптической части и/или конструкции тела ИОЛ
Признаки модифицированных ИОЛ типов P/SP/SS/SN должны соответствовать указанным в C.2.1.1.
Изменения конструкции тела и/или размеров оптической части допускаются при условии, если общая длина ИОЛ не менее 5,0 мм и не более 7,5 мм вдоль любого меридиана.
C.2.2.8 Добавление, удаление или смещение позиционных отверстий
Признаки модифицированных ИОЛ типов P/A/SP/SS/SN должны соответствовать указанным в C.2.1.1.
Позиционные отверстия, влияющие на качество оптической части, должны располагаться на расстоянии не менее 2,25 мм от центра оптической части для того, чтобы рассеяние и/или искажения от них были минимальными.
C.2.2.9 Добавление рубца на задней поверхности тела ИОЛ
Признаки модифицированных ИОЛ типов P должны соответствовать указанным в C.2.1.1.
Допускается добавлять рубец на заднюю поверхность тела ИОЛ в случае, если дизайн рубца подтвержден клиническими испытаниями модели ИОЛ с рубцом и край рубца находится на расстоянии не менее 2,25 мм от центра оптической части.
C.2.2.10 Испытание различных конструкций ИОЛ в одном клиническом испытании
Признаки модифицированных ИОЛ типов P/SS/SN должны соответствовать указанным в C.2.1.
Один материал ИОЛ может быть испытан для более чем одной конструкции ИОЛ, если конструкции ИОЛ подтверждены на соответствие базовым моделям. При этом механические свойства испытуемой ИОЛ должны быть аналогичны механическим свойствам базовой модели.
C.2.2.11 Испытание различных материалов в одном клиническом испытании
Признаки модифицированных ИОЛ типов P/SS/SN должны соответствовать указанным в C.2.1.
Одна конструкция ИОЛ может быть испытана с более чем одним материалом для петель, если все материалы до испытаний были подтверждены на соответствие базовым моделям. При использовании более одного материала для петель, все модели ИОЛ должны быть модификациями уровня A и соответствовать требованиям C.2.2.5.
Признаки модифицированных ИОЛ типов P/SS/SN должны соответствовать указанным в C.2.1.1.
Материалы и конструкции базовых моделей могут быть заменены, если использование материала новой (для данного материала) конструкции ИОЛ не приводит к изменению механических свойств базовой модели ИОЛ.
C.2.3.1 Изменение общего диаметра
Признаки модифицированных ИОЛ типов P/SS/SN должны соответствовать указанным в C.2.1.1.
Изменение общего диаметра ИОЛ может привести к созданию модификации ИОЛ, не соответствующей требованиям C.2.2.5 при ее сравнении с базовой моделью или с рядом характеристик нескольких базовых моделей.
C.2.3.2 Изменения конфигурации петель
Признаки модифицированных ИОЛ типов P/SS/SN должны соответствовать указанным в C.2.1.1.
Изменение конфигурации петель может привести к созданию модификации ИОЛ, не соответствующей требованиям C.2.2.5 при ее сравнении с базовой моделью или с рядом характеристик нескольких базовых моделей. Если изменение конфигурации петель модифицированной ИОЛ может привести к потенциальному увеличению риска осложнений по сравнению с базовой моделью, то такую модификацию подвергают испытаниям не менее чем на 300 субъектах.
C.2.3.3 Изменения материала или калибра петель
Признаки модифицированных ИОЛ типов P/SS/SN должны соответствовать указанным в C.2.1.1.
Изменение материала петель (или другого материала части базовой модели) или калибра петель может привести к созданию модификации ИОЛ, не соответствующей требованиям C.2.2.5 при ее сравнении с базовой моделью или с рядом характеристик нескольких базовых моделей.
C.2.3.4 Изменение материала петель
Признаки модифицированных ИОЛ типов P/SS/SN должны соответствовать указанным в C.2.1.1.
Изменение материала петель ИОЛ на материал, не известный испытателю, но используемый для петель по данным офтальмологических исследований (статей, отчетов), должно быть подтверждено схожестью свойств используемых материалов.
C.2.3.5 Изменение материала тела
Признаки модифицированных ИОЛ типов P/SS/SN должны соответствовать указанным в C.2.1.1.
Изменение материала тела ИОЛ на материал, не известный испытателю, но используемый для тела ИОЛ по данным офтальмологических исследований (статей, отчетов), должно быть подтверждено схожестью свойств используемых материалов.
C.2.3.6 Изменение диаметра тела или оптической зоны
Признаки модифицированных ИОЛ типов P/SS/SN должны соответствовать указанным в C.2.1.1 при изменении диаметра тела или оптической части в интервале от 5,0 до 7,5 мм. Оценка модели ИОЛ с оптической частью диаметром менее 5 мм должна включать клинические испытания по оценке влияния бликов на остроту зрения пациентов.
C.2.3.7 Начальное добавление модели рубцом
Признаки модифицированных ИОЛ типов P должны соответствовать указанным в C.2.1.1 при дополнении модели рубцом на задней поверхности тела ИОЛ.
(рекомендуемое)
И ДОПОЛНИТЕЛЬНОЕ КЛИНИЧЕСКОЕ РУКОВОДСТВО ПО РАЗРАБОТКЕ ПЛАНА
КЛИНИЧЕСКИХ ИСПЫТАНИЙ И АНАЛИЗУ РЕЗУЛЬТАТОВ
D.1.1 Общие положения
Настоящее приложение устанавливает наиболее важные элементы, включаемые в протокол клинических испытаний, необходимые организатору для определения безопасности и эффективности ИОЛ.
D.1.2 Контрольная группа
Клинические результаты по исторической контрольной группе приведены в приложении A. Клиническое действие испытуемых ИОЛ сравнивают с данными, приведенными в приложении A или с данными одновременно прослеживаемой контрольной группы.
D.1.3 Число субъектов
D.1.3.1 При сравнении клинического действия ИОЛ с исторической контрольной группой клиническим испытаниям подвергают не менее 300 субъектов. При сравнении клинического действия испытуемых ИОЛ с клиническим действием ИОЛ одновременно испытуемой контрольной группой организатор должен подобрать такое число субъектов, которое будет достаточным для определения изменений остроты зрения и неблагоприятных исходов для сравнения с 300 субъектами исторической контрольной группы.
D.1.3.2 Для компенсации субъектов, которые могут быть не доведены до конца испытаний, рекомендуется использовать:
- при одногодичных испытаниях - 390 субъектов;
- при трехгодичных испытаниях - 500 субъектов.
Организатор не должен проводить клинические испытания на большем числе субъектов, чтобы число субъектов, подвергаемых риску имплантации моделей ИОЛ, которые еще не были признаны безопасными и эффективными, было минимальным.
D.1.3.3 Для обеспечения баланса числа субъектов у каждого испытателя организатор должен предусмотреть наличие не менее 20 субъектов, но не более 25% общего числа субъектов.
D.1.3.4 Чтобы достоверность данных была максимальной, число не доведенных до конца субъектов не должно превышать 30% при трехгодичных испытаниях и 10% - при одногодичных испытаниях.
D.1.4 Длительность клинических испытаний
D.1.4.1 Для оценки числа неблагоприятных исходов клинические испытания проводят в течение:
- одного года - для заднекамерных ИОЛ (форма отчета в соответствии с таблицей D.5 приложения D);
- трех лет - для переднекамерных ИОЛ (форма отчета в соответствии с таблицей D.7 приложения D).
Это применимо в случае модификации поверхности ИОЛ с нанесением покрытий или химической обработкой для увеличения биологической совместимости ИОЛ.
D.1.4.2 Для сведения риска, связанного с клиническими испытаниями новых моделей ИОЛ, к минимуму испытания проводят в два этапа:
1 - имплантация модели ИОЛ не более чем 100 субъектам. После того как по 50 субъектам будет получен отчет по форме отчета в соответствии с таблицей D.4 приложения D, результаты должны быть клинически оценены организатором и испытателем. В случае, если модель ИОЛ у данных 50 субъектов будет признана приемлемой, организатор может начать следующий этап испытаний.
2 - имплантация модели ИОЛ достаточному для окончания испытаний числу субъектов.
D.1.5 Отчетные периоды
D.1.5.1 Результаты клинических испытаний, проводимых в течение одного года, представляют в виде следующих отчетов:
- 0 - предоперационный/операционный отчет (форма отчета в соответствии с таблицами D.1 и/или D.3 приложения D);
- 1 - послеоперационный отчет через 1 или 2 дня после операции (форма отчета в соответствии с таблицами D.2 и/или D.4 приложения D);
- 2 - послеоперационный отчет с 7-го по 14-й день после операции (форма отчета в соответствии с таблицами D.2 и/или D.4 приложения D);
- 3 - послеоперационный отчет с 30-го по 60-й день после операции (форма отчета в соответствии с таблицами D.2 и/или D.4 приложения D);
- 4 - послеоперационный отчет со 120-го по 180-й день после операции (форма отчета в соответствии с таблицами D.2 и/или D.4 приложения D);
- 5 - послеоперационный отчет с 330-го по 420-й день после операции (форма отчета в соответствии с таблицами D.2 и/или D.4 приложения D).
D.1.5.2 Результаты трехгодичных клинических испытаний представляют в виде отчетов по D.1.5.1, а также следующих:
- 6 - послеоперационный отчет с 630-го по 780-й день после операции (форма отчета в соответствии с таблицами D.2 и/или D.4 приложения D);
- 7 - послеоперационный отчет с 990-го по 1140-й день после операции (форма отчета в соответствии с таблицами D.2 и/или D.4 приложения D).
Для сбора информации о возможных неблагоприятных исходах необходимо проводить клиническую оценку данных по этим отчетным периодам.
D.1.5.3 Незапланированные посещения субъектов и процедуры для устранения неблагоприятных исходов, проводимые вне отчетных периодов, также должны быть занесены в отчет клинических испытаний.
D.1.5.4 За каждый отчетный период трехгодичных и одногодичных клинических испытаний должно быть получено не менее 300 отчетов.
D.2 Дополнительное клиническое руководство по разработке плана клинических испытаний и анализу результатов
D.2.1 Общие положения
Дополнительное клиническое руководство по разработке плана клинических испытаний и анализу результатов приведено в D.2.2 - D.2.4.
D.2.2 Стандартизация клинических оценок
D.2.2.1 Организатор должен обеспечить соответствие критериев клинической оценки, полученных испытателями для неблагоприятных исходов и контроля параметров, относящихся к остроте зрения (например, конструкции таблицы оптотипов, уровня освещенности, отражательной способности таблицы, расстояния до таблицы, общей методологии), чтобы данные исследований могли быть скомбинированы.
D.2.2.2 Если организатор выявляет необходимость приведения оптотипов, использованных при проведении клинических испытаний, к стандартным оптотипам, то используют методику [3].
D.2.3 Руководство по анализу данных
D.2.3.1 Для выявления наличия или отсутствия проблем в конструкции ИОЛ, не установленных при общем анализе неблагоприятных исходов и остроты зрения (далее - ОЗ), организатор должен провести клиническую оценку данных по следующим показателям:
- ОЗ по возрасту;
- лучшие результаты ОЗ;
- ОЗ при неблагоприятных исходах;
- ОЗ по предоперационной окулярной патологии;
- анализ причин недостижения ОЗ 0,5 (6/12; 20/40) отн. ед. по каждому пациенту;
- соотношения нарастающих неблагоприятных исходов по возрасту;
- соотношения повторяющихся неблагоприятных исходов по возрасту;
- соотношения других неблагоприятных исходов;
- ОЗ у испытателей;
- неблагоприятные исходы по испытателям.
Такая клиническая оценка данных поможет организатору определить, зависит ли неблагоприятный исход от испытуемой ИОЛ или он вызван другими факторами.
D.2.3.2 Организатор должен помнить о том, что клиническое воздействие для исторических контрольных групп рассмотрено только для неблагоприятных исходов, приведенных в приложении A. Организатор должен использовать клинические оценки собственных исследований, данные из публикаций и/или данные из проведенных ранее клинических испытаний, если они существуют, в случае наличия других неблагоприятных исходов.
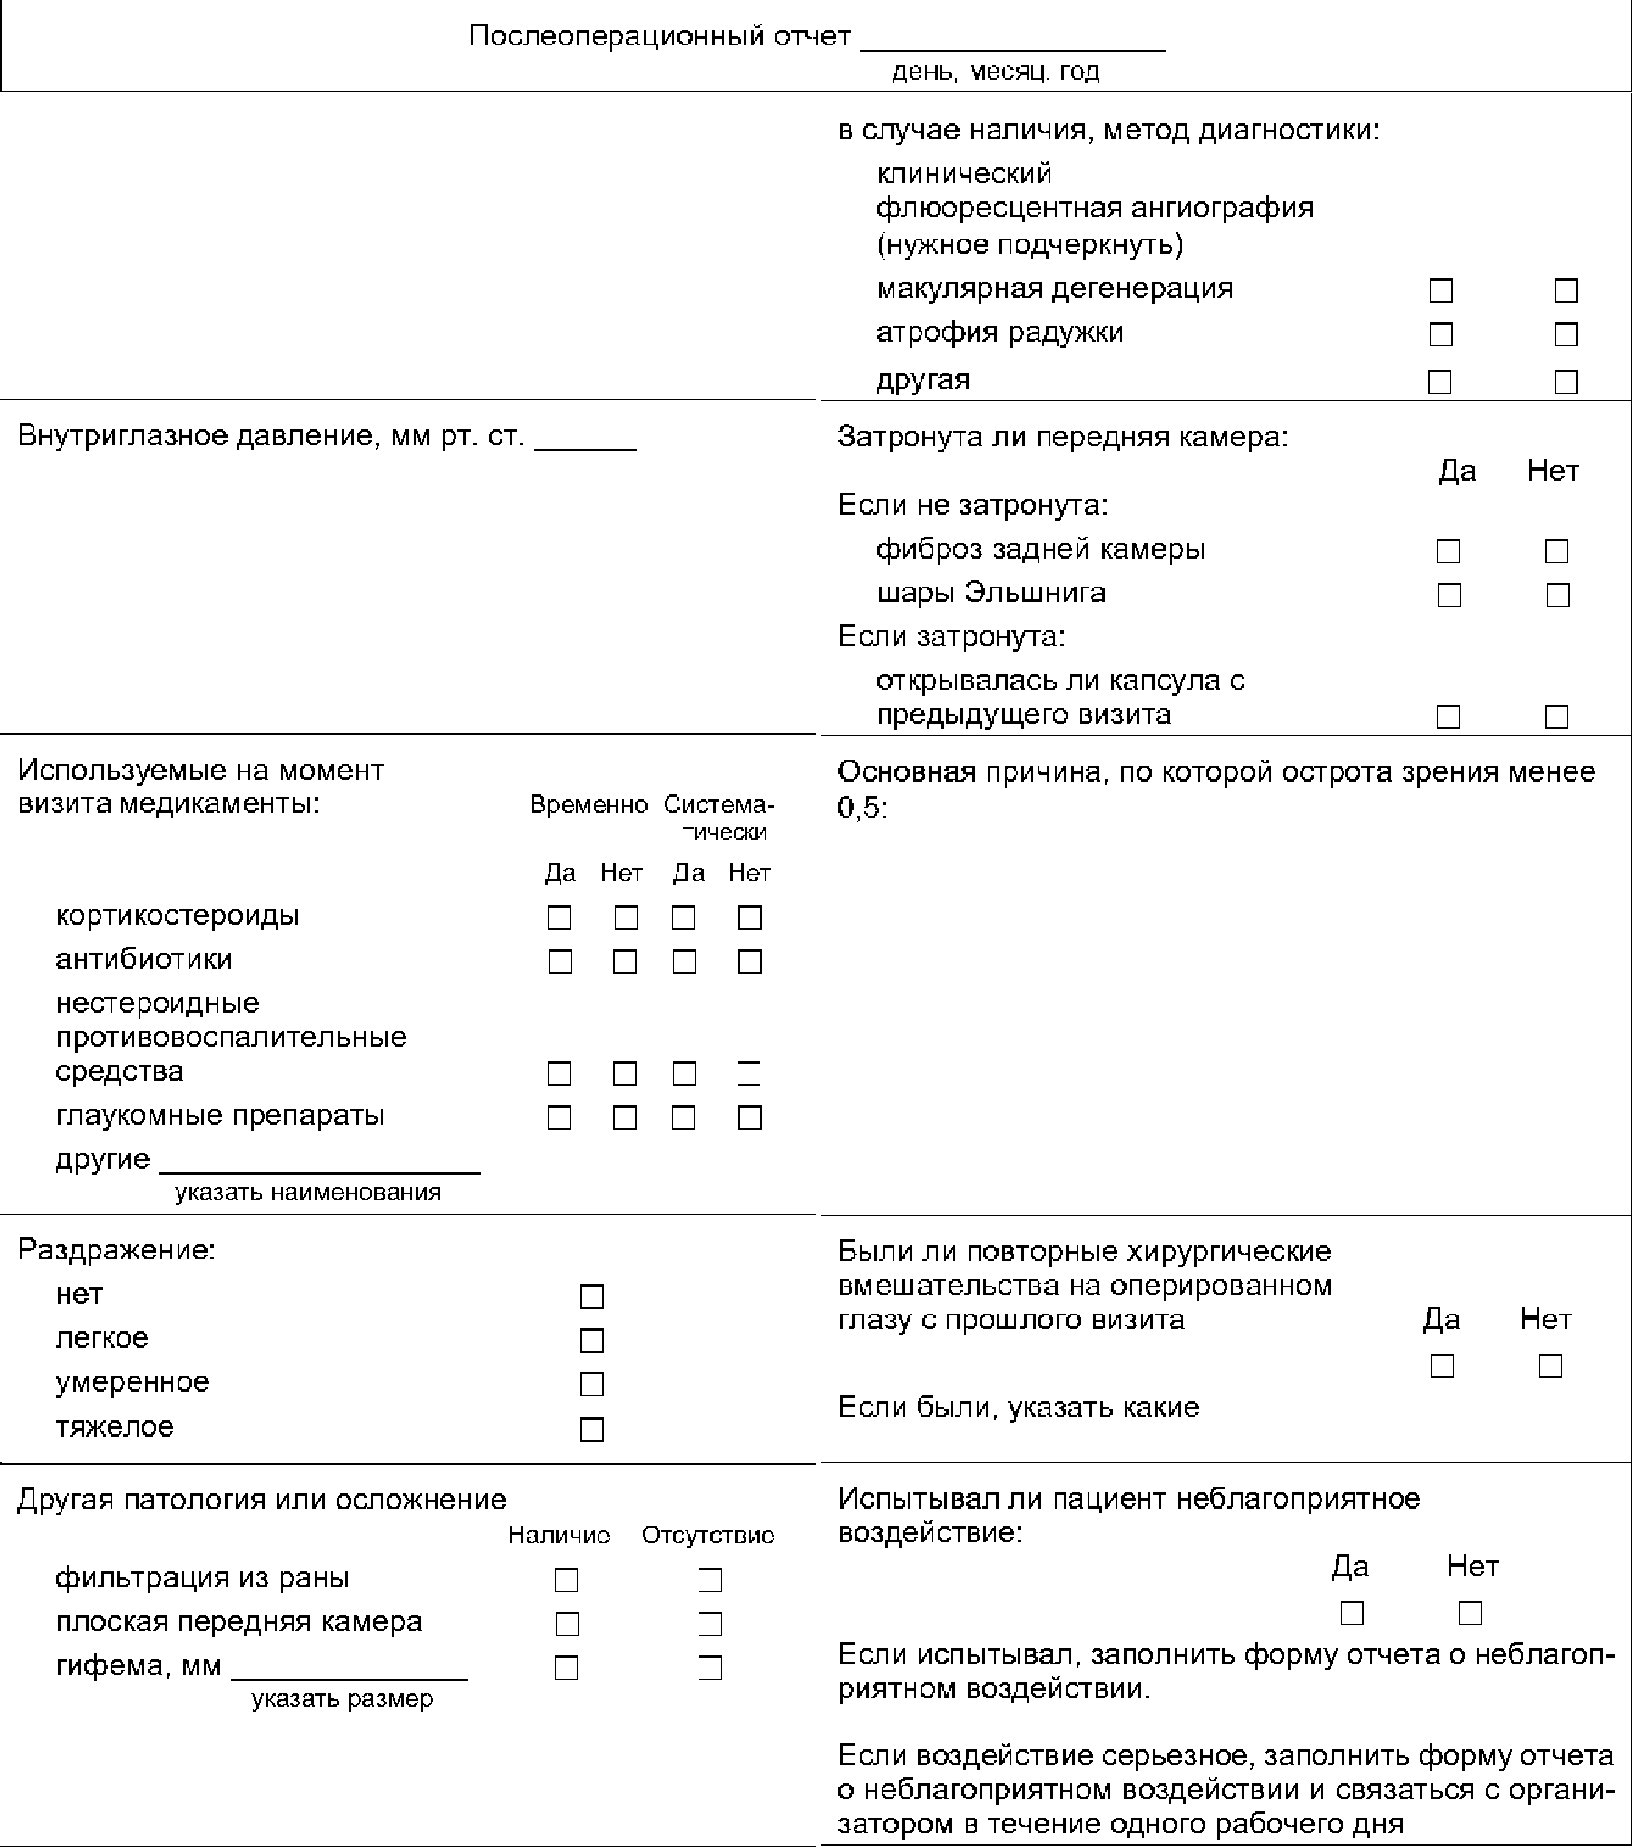
Примеры отчетных форм приведены в таблицах D.1 - D.5:
Испытатель ________________________ фамилия, имя, отчество | Клиническое испытание _____ код | |||||
Пациент ____ Инициалы пациента ____ код | Пол: | мужской |  | Раса: | европеоид |  |
женский |  | негроид |  | |||
монголоид |  | |||||
другая |  | |||||
смешанная |  | |||||
Дата рождения ___________________ день, месяц, год | ||||||
Испытатель ________________________ фамилия, имя, отчество | Клиническое испытание _____ код | |||||
Пациент ____ Инициалы пациента ____ код | Пол: | мужской |  | Раса: | европеоид |  |
женский |  | негроид |  | |||
монголоид |  | |||||
другая |  | |||||
смешанная |  | |||||
Дата рождения ___________________ день, месяц, год | ||||||
Испытатель ________________________ фамилия, имя, отчество | Клиническое испытание _____ код | |||||
Пациент ____ Инициалы пациента ____ код | Пол: | мужской |  | Раса: | европеоид |  |
женский |  | негроид |  | |||
монголоид |  | |||||
другая |  | |||||
смешанная |  | |||||
Дата рождения ___________________ день, месяц, год | ||||||
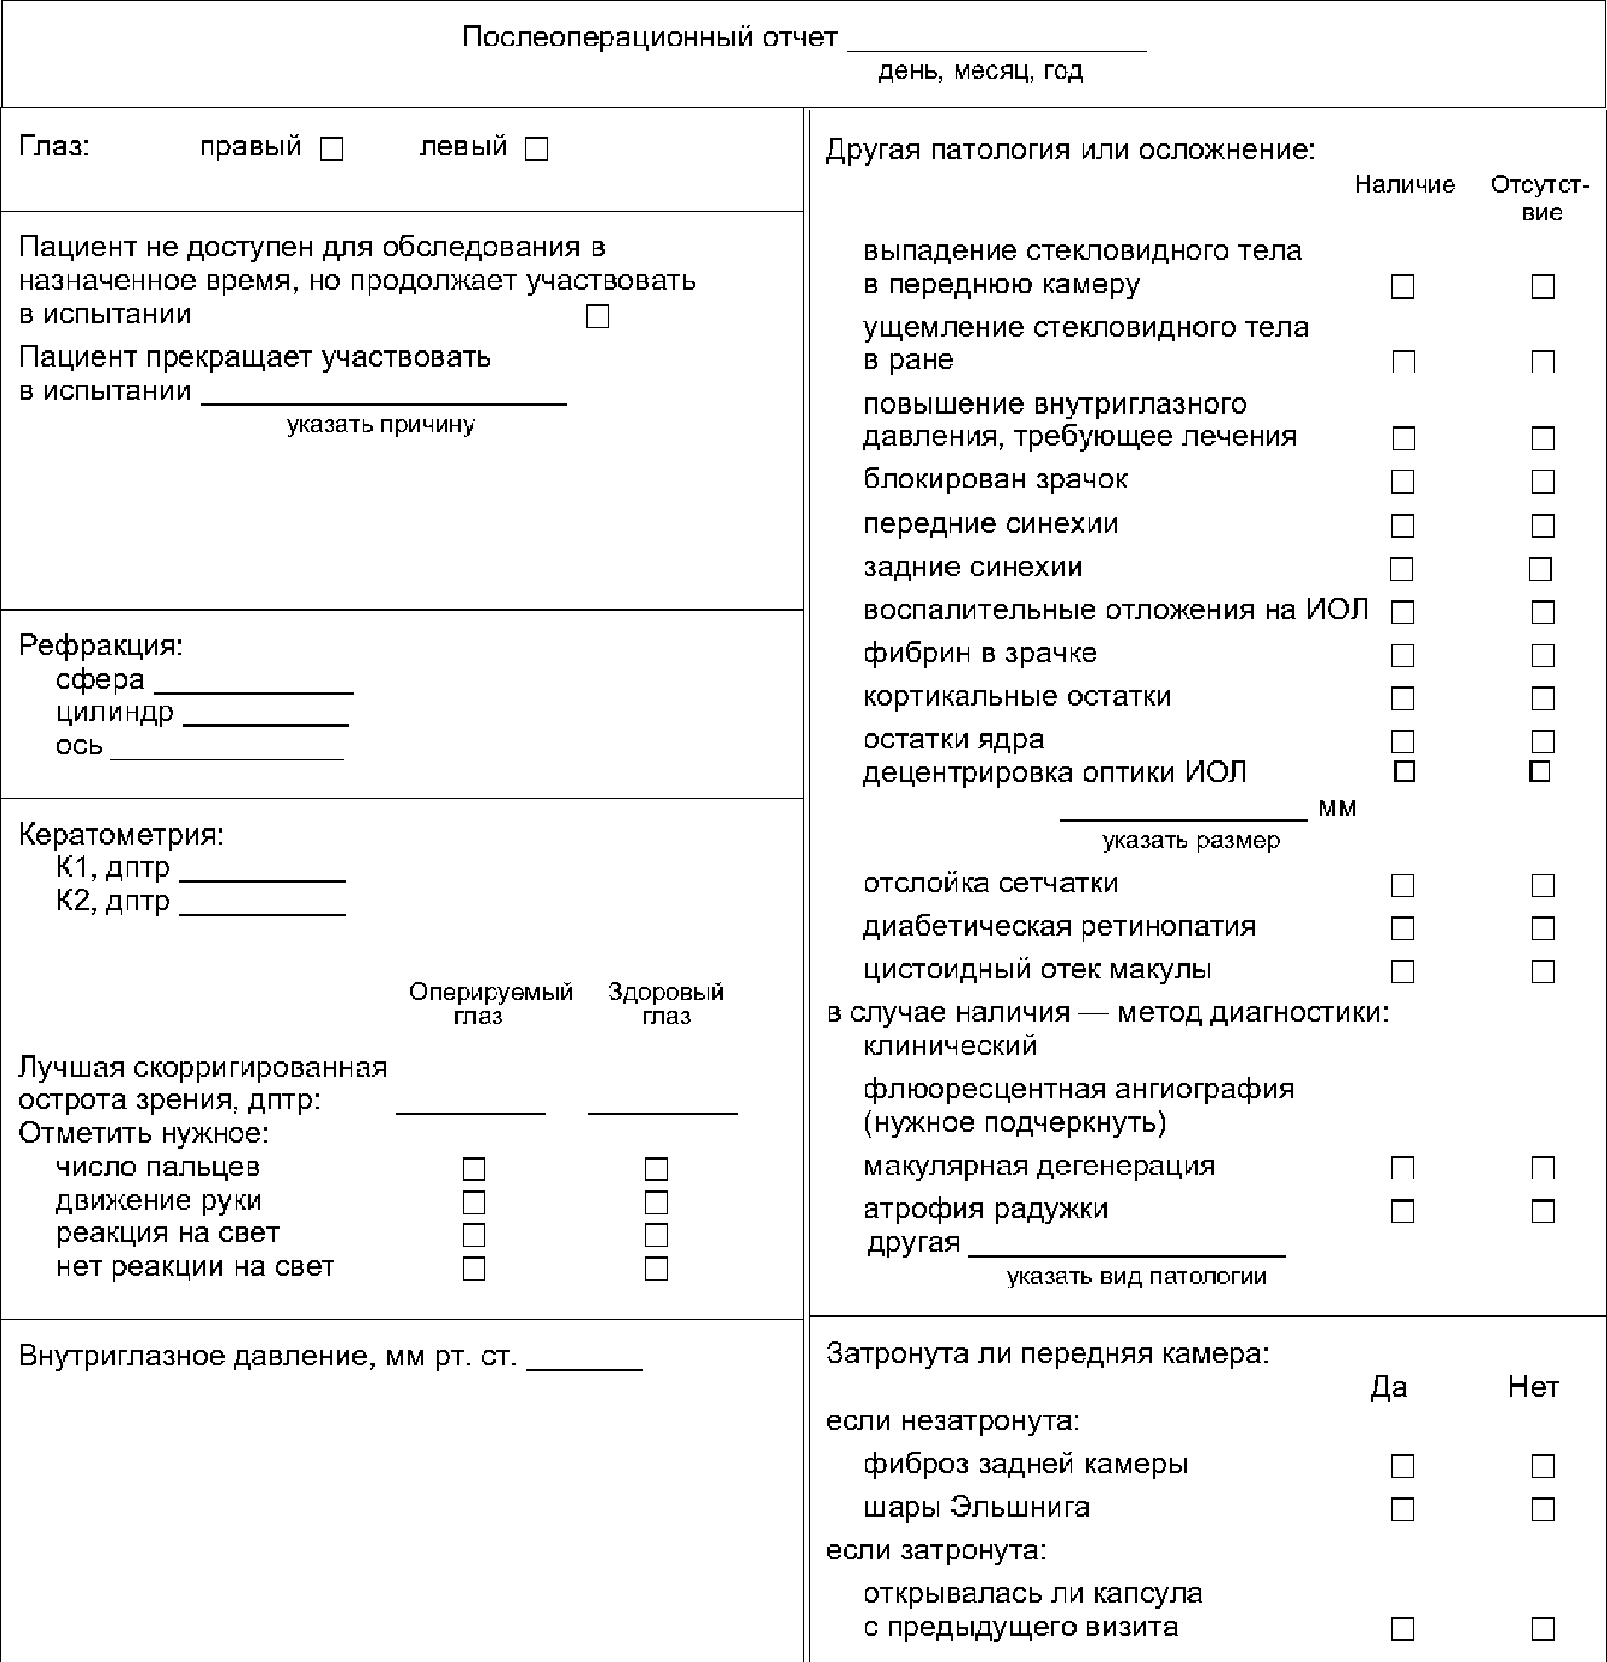
Окончание таблицы D.3
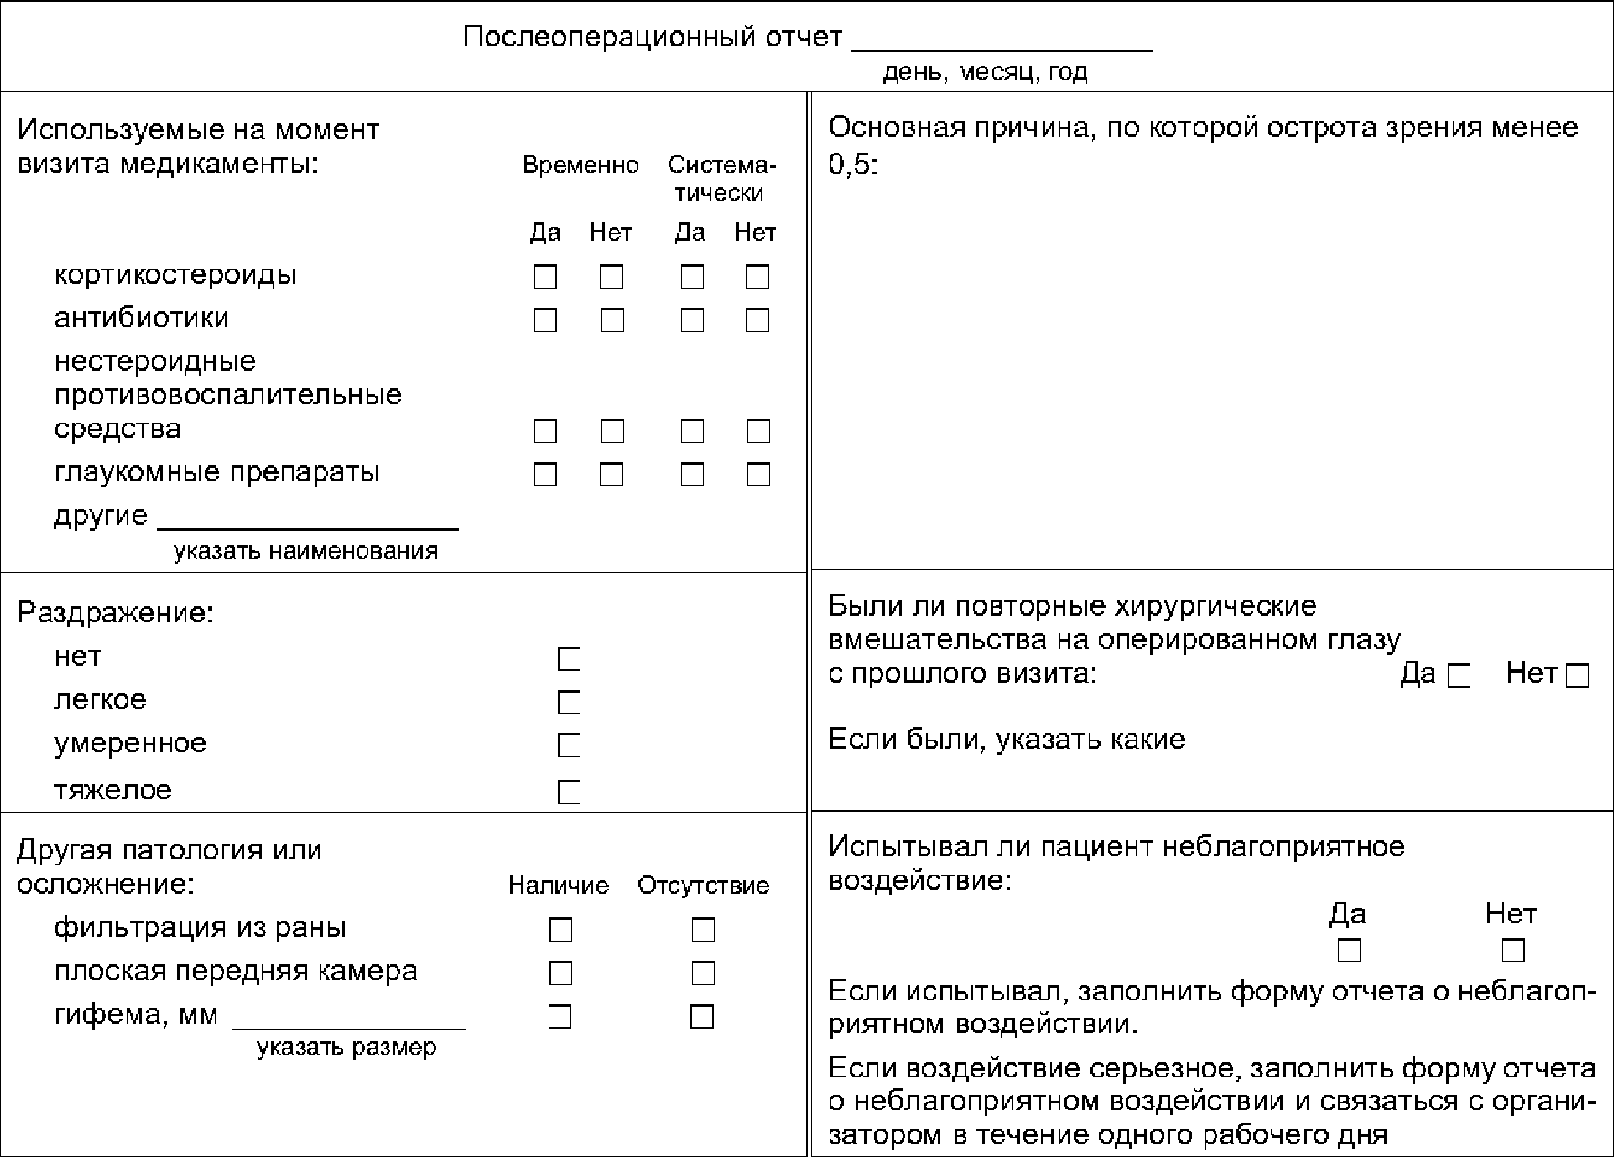
Испытатель ________________________ фамилия, имя, отчество | Клиническое испытание _____ код | |||||
Пациент ____ Инициалы пациента ____ код | Пол: | мужской |  | Раса: | европеоид |  |
женский |  | негроид |  | |||
монголоид |  | |||||
другая |  | |||||
смешанная |  | |||||
Дата рождения ___________________ день, месяц, год | ||||||
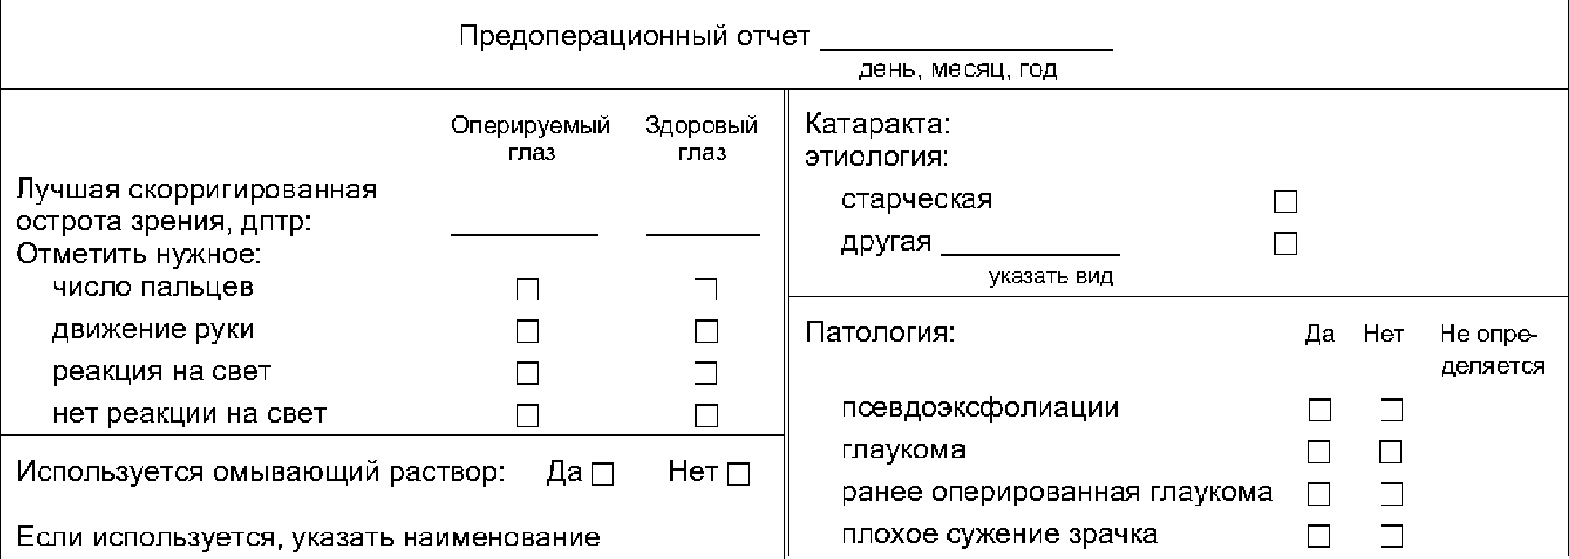
Окончание таблицы D.4
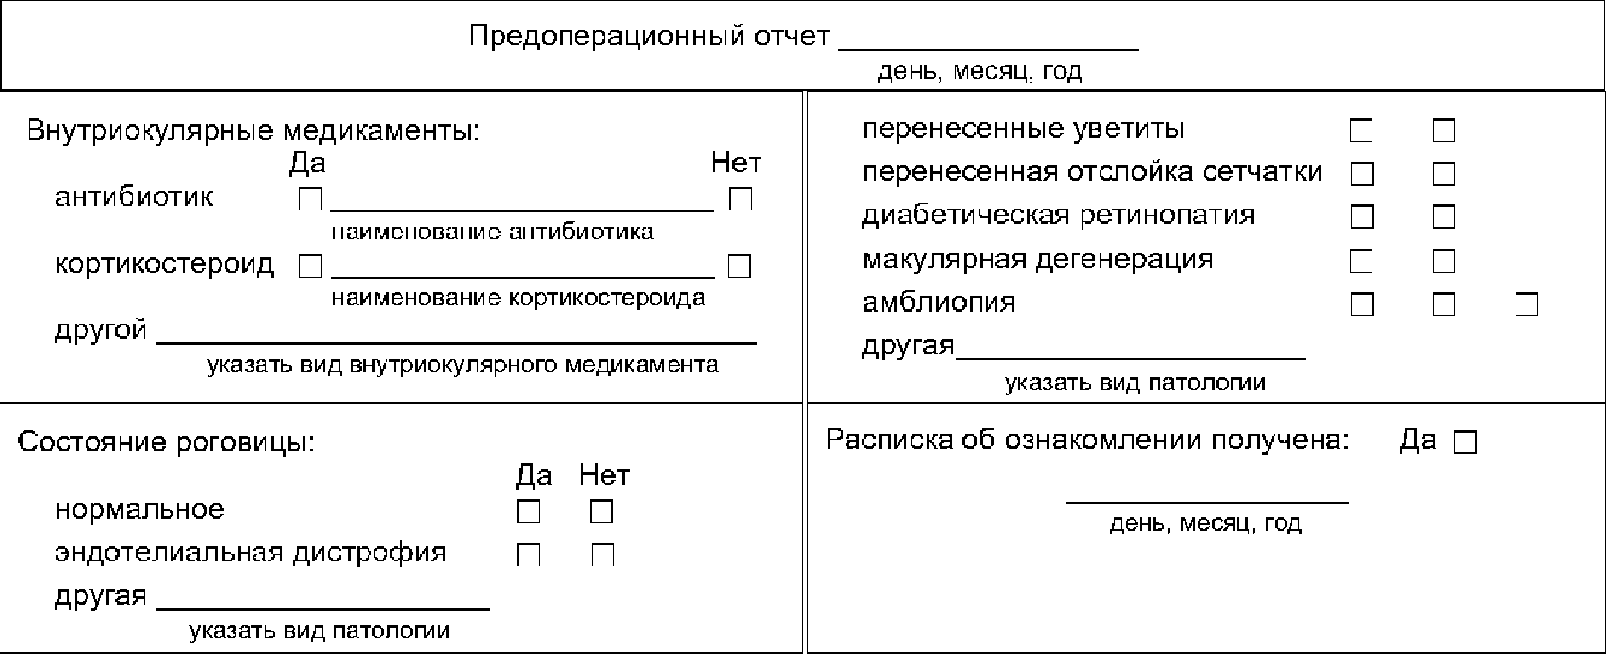
Испытатель ________________________ фамилия, имя, отчество | Клиническое испытание _____ код | |||||
Пациент ____ Инициалы пациента ____ код | Пол: | мужской |  | Раса: | европеоид |  |
женский |  | негроид |  | |||
монголоид |  | |||||
другая |  | |||||
смешанная |  | |||||
Дата рождения ___________________ день, месяц, год | ||||||
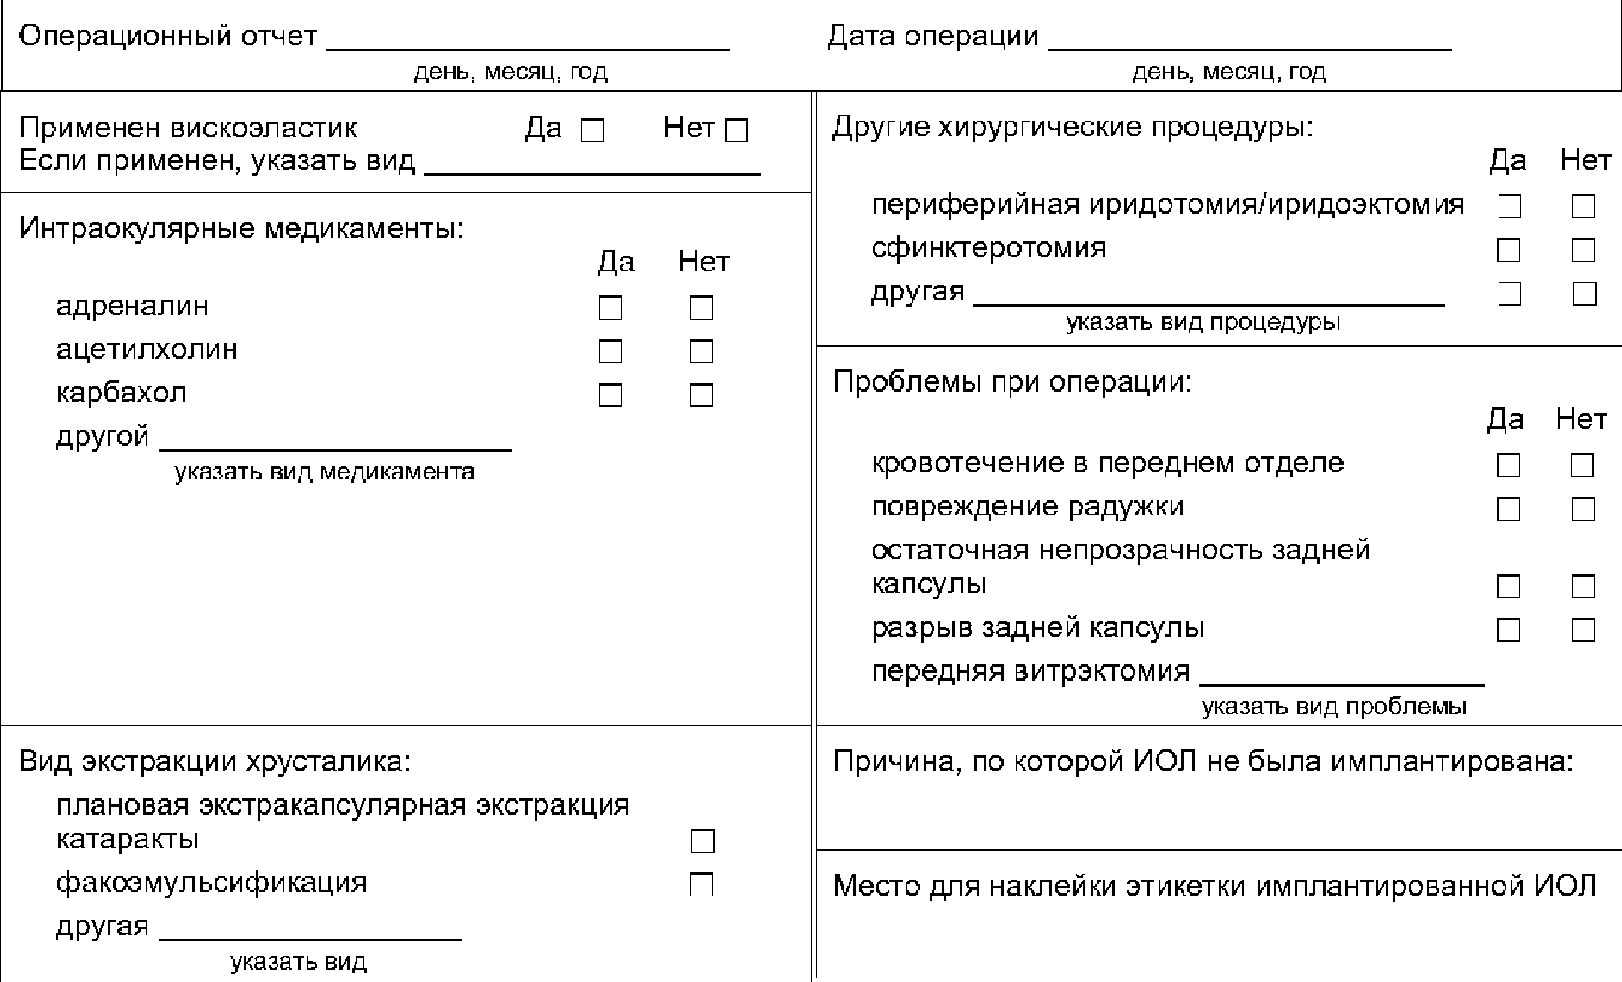
Окончание таблицы D.5
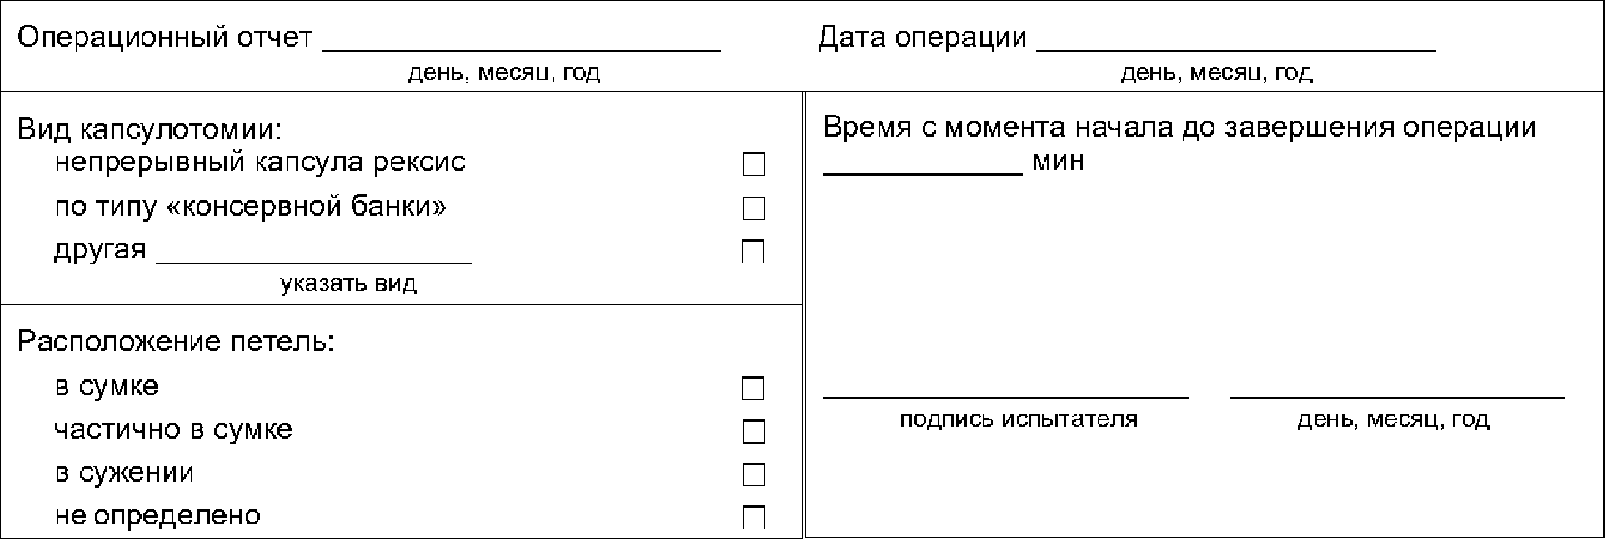
Форма послеоперационного отчета по оценке
переднекамерных ИОЛ
Испытатель ________________________ фамилия, имя, отчество | Клиническое испытание _____ код | |||||
Пациент ____ Инициалы пациента ____ код | Пол: | мужской |  | Раса: | европеоид |  |
женский |  | негроид |  | |||
монголоид |  | |||||
другая |  | |||||
смешанная |  | |||||
Дата рождения ___________________ день, месяц, год | ||||||
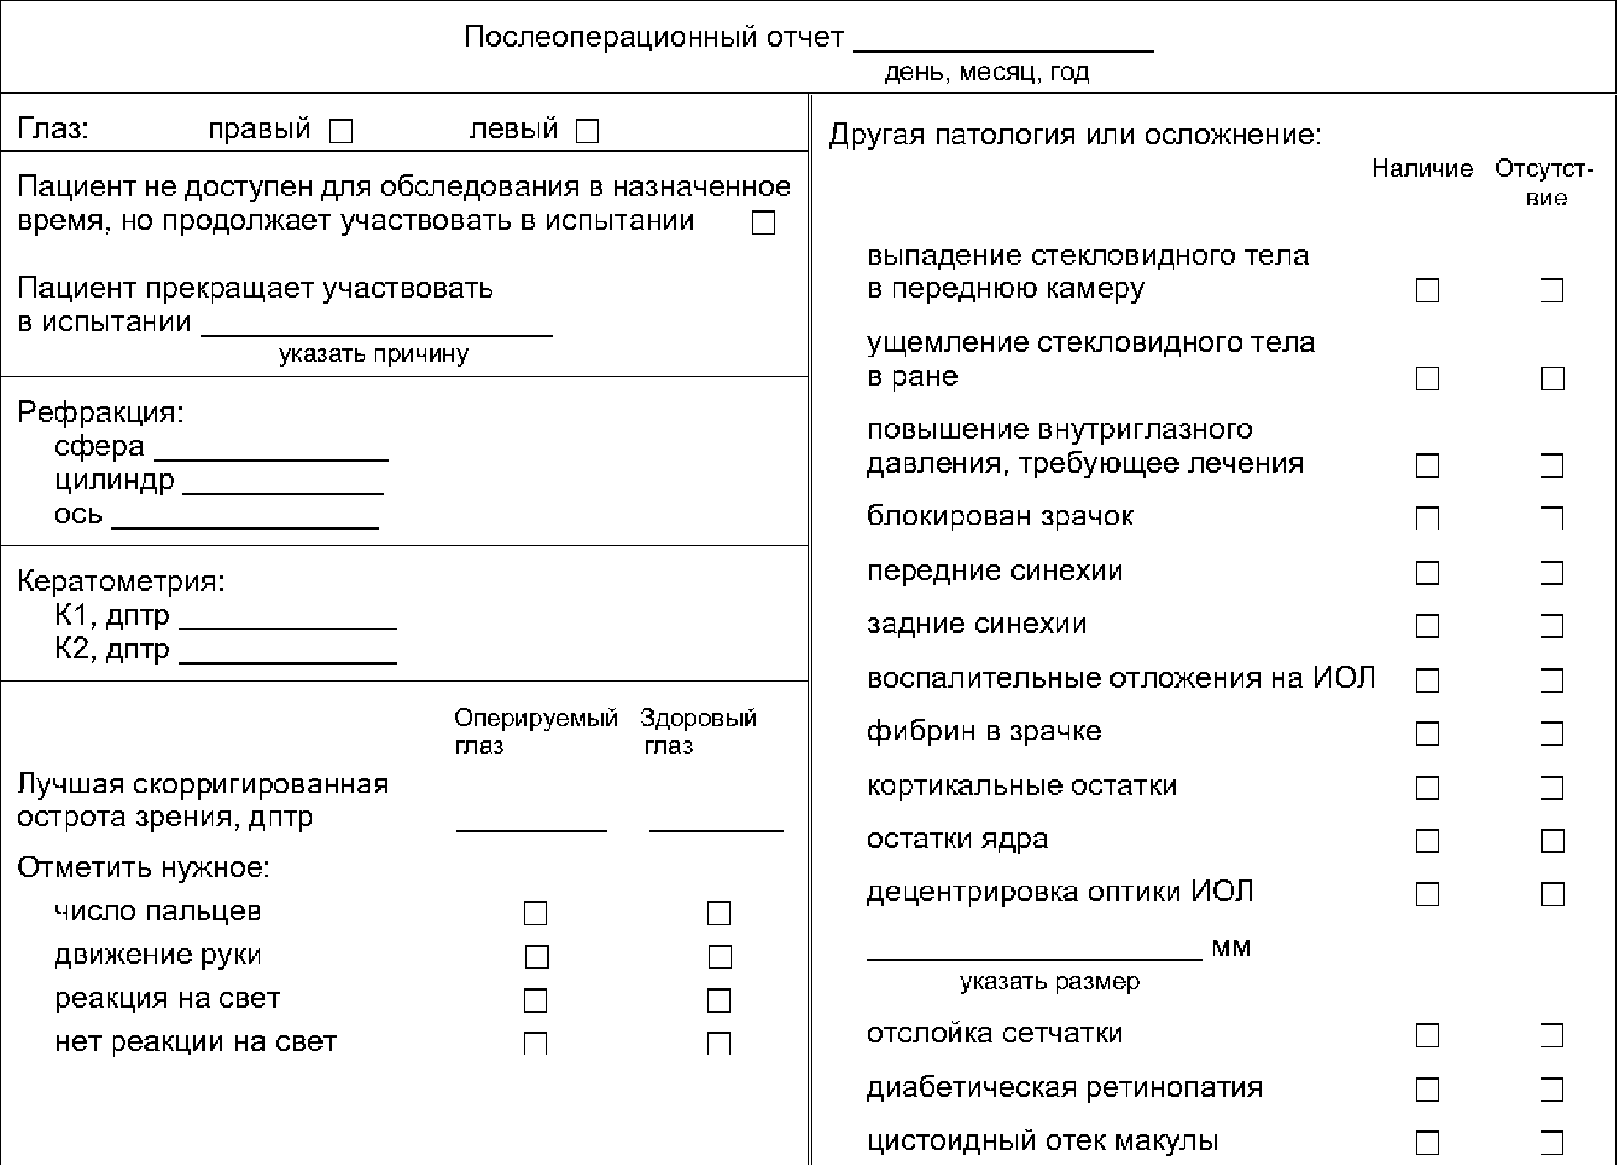
Окончание таблицы D.6
Испытатель ________________________ фамилия, имя, отчество | Клиническое испытание _____ код | |||||
Пациент ____ Инициалы пациента ____ код | Пол: | мужской |  | Раса: | европеоид |  |
женский |  | негроид |  | |||
монголоид |  | |||||
другая |  | |||||
смешанная |  | |||||
Дата рождения ___________________ день, месяц, год | ||||||
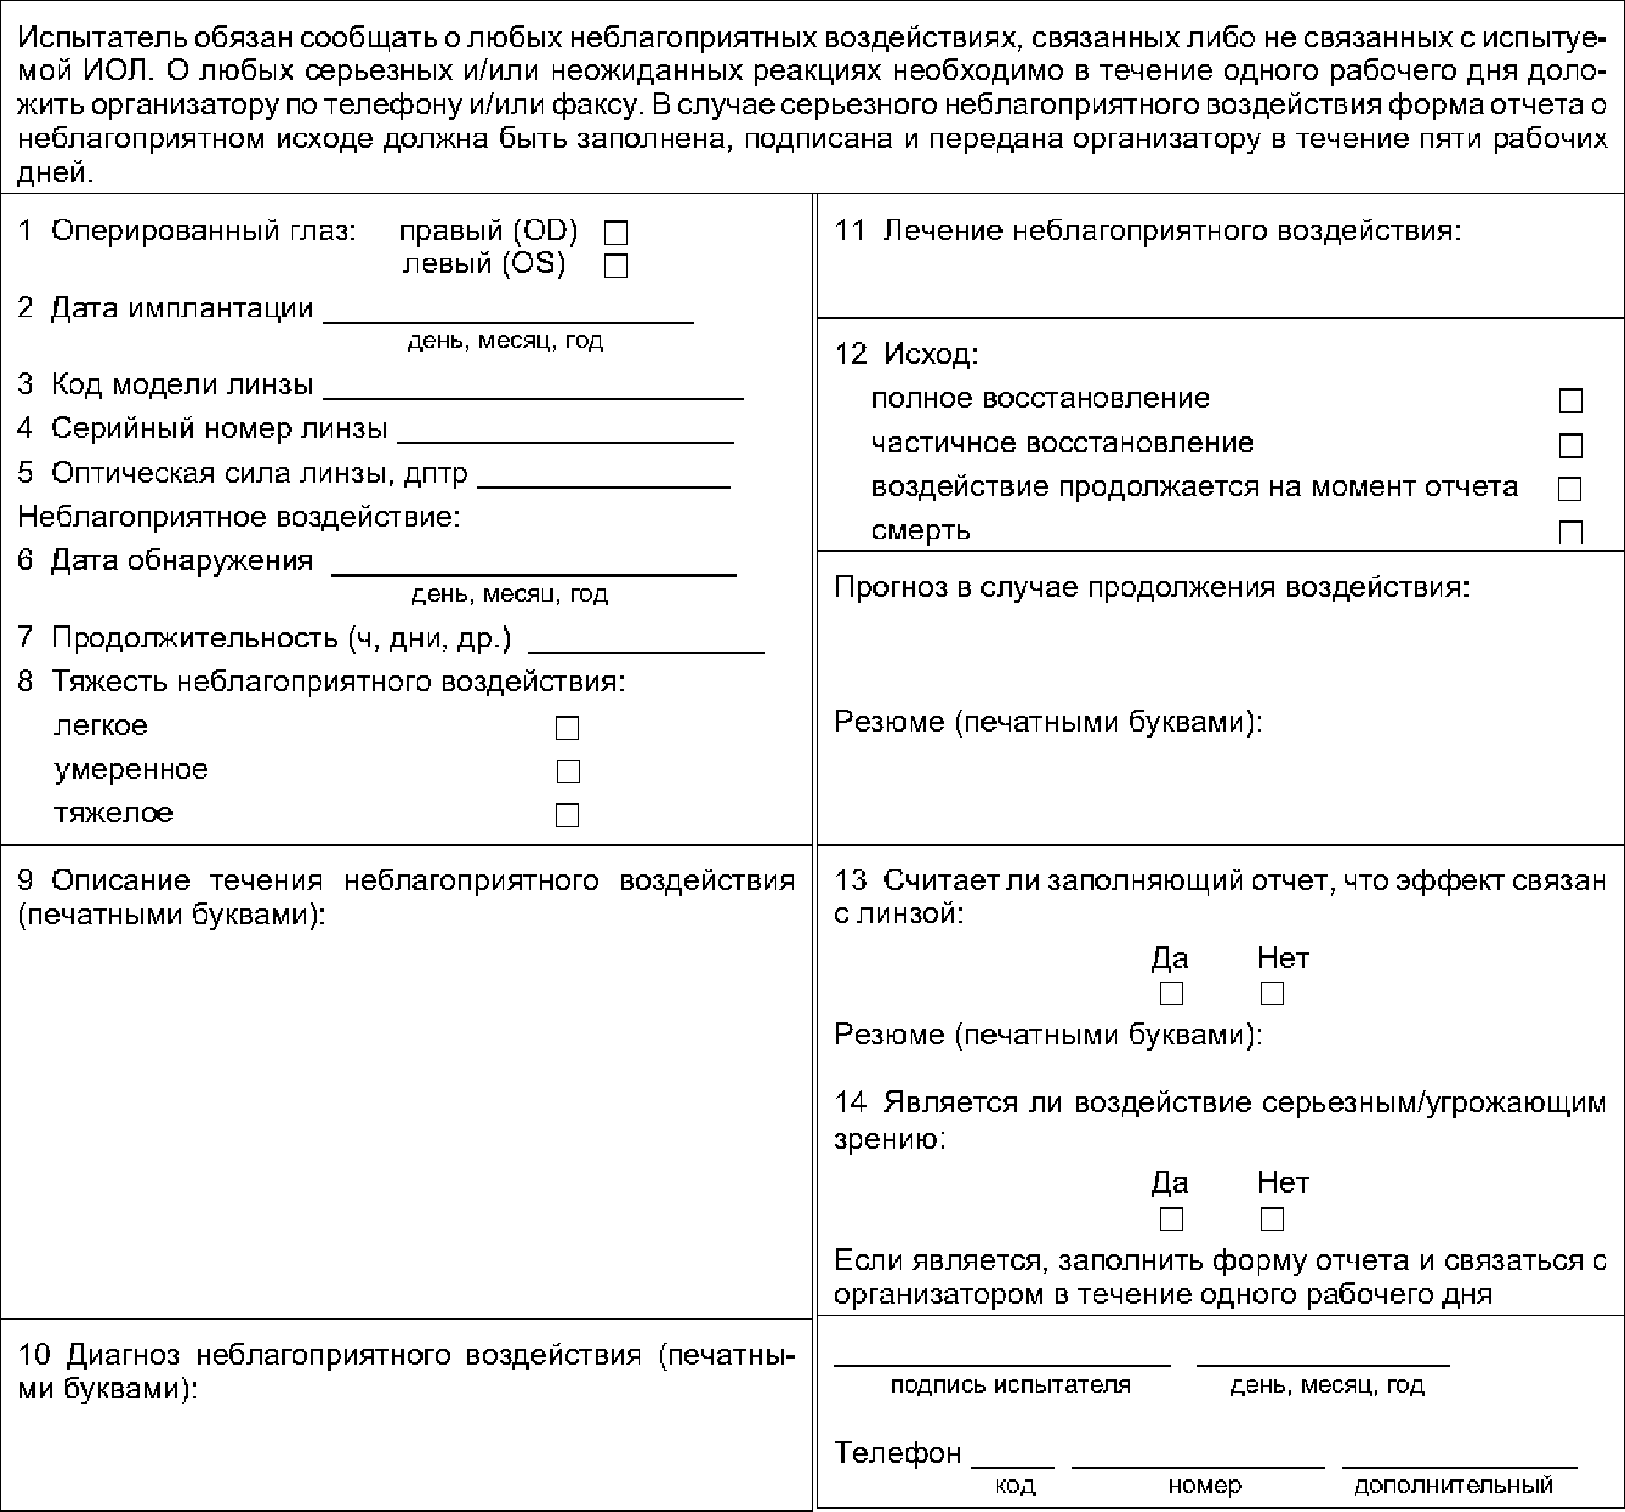
(рекомендуемое)
E.1 Общие положения
В настоящем приложении приведены рекомендации по составлению отчетов о клинических испытаниях ИОЛ.
E.2 Титульный лист
Титульный лист должен содержать следующую информацию:
- наименование клинического испытания;
- идентификацию ИОЛ, включая наименование, модель и другие данные, необходимые для полной идентификации;
- фамилию, имя, отчество и/или наименование организатора;
- идентификацию плана клинических испытаний (далее - ПКИ);
- отметку о том, что клинические испытания проводились в соответствии с действующими стандартами на ИОЛ;
- дату;
- фамилию, имя, отчество исполнителя.
E.3 Резюме
Приводят краткую аннотацию, содержащую следующие разделы: наименование, введение, цели клинических испытаний, субъекты, методы испытаний, результаты, заключение.
Должны быть указаны ключевые данные, включая дату начала (первый субъект) и дату окончания (последний субъект) испытаний или дату преждевременного завершения.
E.4 Содержание отчета
E.5 Введение
Приводят краткое описание исследования по разработке ИОЛ, цели и задачи, планируемые завершить в процессе исследования.
E.6 Применяемые материалы и методы испытаний
E.6.1 Описание изделия
Приводят описание ИОЛ и указывают ее назначение, а также любые изменения конструкции ИОЛ, внесенные во время испытаний.
E.6.2 Резюме ПКИ
Представляют резюме ПКИ. Любые изменения в ПКИ в процессе испытаний должны быть указаны. Резюме должно включать следующие положения:
а) цель клинических испытаний;
б) структуру испытаний:
1) тип испытаний,
2) конечные точки испытаний;
в) этические соглашения;
г) контроль точности данных;
д) группу субъектов для испытаний:
1) критерий включения/исключения,
2) число субъектов;
е) лечение;
ж) переменные испытания;
и) сопутствующие лекарства/лечения;
к) длительность сопровождения;
л) статистический анализ:
1) исследуемую гипотезу: критерий прошел/не прошел,
2) расчет числа субъектов,
3) методы статистического анализа.
E.7 Результаты
Этот раздел должен содержать информацию с описанием анализа и результатов испытаний.
Раздел должен включать:
а) дату начала испытаний;
б) дату завершения/приостановки испытаний;
в) состояние субъектов/изделий;
г) демографические данные субъектов;
д) соответствие ПКИ;
е) анализ, включающий:
1) отчет о безопасности, резюмирующий все неблагоприятные исходы и неблагоприятные воздействия (связанные с ИОЛ или нет) за время испытаний, включая указание сложности, необходимого лечения, результатов и заключение испытателя о том, связано ли лечение с проведенными испытаниями,
2) анализ эксплуатационных характеристик ИОЛ в соответствии с ПКИ,
3) любой необходимый анализ по группам (например, по полу, расе, культуре и т.п.),
4) описание воздействия отсутствующих данных на анализ (например по субъектам, отказавшимся от испытаний до их завершения).
E.8 Обсуждения и общие заключения
Должны быть приведены краткое описание и результаты безопасности, риски и преимущества, значения эксплуатационных характеристик. Также должна быть указана клиническая значимость результатов. Должны быть описаны и четко обозначены любые специфические противопоказания для индивидуальных субъектов и групп риска.
E.9 Аббревиатуры и определения
Должен быть приведен перечень примененных аббревиатур и даны определения специальных терминов.
E.10 Этика
Должно быть приведено подтверждение того, что ПКИ одобрен комитетом по этике. Должен прилагаться перечень комитетов по этике, которые согласовали ПКИ.
E.11 Испытатели и административная структура испытания
В приложении к отчету должны быть приведены краткое описание административной структуры испытаний и список испытателей с указанием степени их участия. Также должны быть указаны фамилия, имя, отчество и/или наименование и юридический адрес организатора.
E.12 Блок подписей
Окончательный отчет должен быть подписан лицами, указанными в 7.2.
E.13 Приложения к отчету
К отчету прилагают следующее:
а) ПКИ;
б) список испытателей и наименования организаций, проводивших испытания;
в) список других вовлеченных лиц и наименования организаций (эксперты, лаборатории и т.п.);
г) список наблюдателей;
д) перечень комитетов по этике;
е) таблицы со всеми относящимися к испытаниям данными, включающими все отклонения от ПКИ, неблагоприятные воздействия ИОЛ и неблагоприятные эффекты, отказы и приостановки.
ISO 14155-1:2003 | Clinical investigation of medical device for human subjects - Part 1: General requirements (Клинические испытания медицинских изделий. Часть 1. Общие требования) | |
ISO 14155-2:2003 | Clinical investigation of medical device for human subjects - Part 2: Clinical investigation plans (Клинические испытания медицинских изделий. Часть 2. План клинических испытаний) | |
ISO 8597:1994 | Optics and optical instruments. Visual acuity testing. Correlation of optotypes (Оптика и оптические приборы. Проверка остроты зрения. Метод корреляции оптотипов) |
(справочное)
МЕЖГОСУДАРСТВЕННОГО СТАНДАРТА
F.1 Общие положения
Сравнение структуры международного стандарта со структурой межгосударственного стандарта представлено в таблице ДА. Указанное в таблице изменение структуры межгосударственного стандарта относительно структуры примененного в нем международного стандарта обусловлено приведением его в соответствие с требованиями ГОСТ 1.5-2004.
Таблица ДА
Сравнение структуры международного стандарта со структурой
межгосударственного стандарта
Структура международного стандарта | Структура межгосударственного стандарта | ||||
- | |||||
Подраздел | Пункт | Подпункт | Раздел | Пункт | Подпункт |
Раздел 1 | |||||
Раздел 2 | |||||
Раздел 3 | |||||
Раздел 4 | |||||
Раздел 5 | |||||
5.1 | |||||
5.2 | |||||
Раздел 6 | |||||
6.1 | |||||
6.2 | |||||
6.3 | |||||
6.4 | |||||
6.4.1 | |||||
6.4.2 | |||||
6.5 | |||||
6.6 | |||||
6.7 | |||||
6.7.1 | |||||
6.7.2 | |||||
Раздел 7 | |||||
Приложение A | - | ||||
Приложение B | |||||
Приложение C | |||||
C.1 | |||||
C.2 | |||||
Приложение D | |||||
- | |||||
- | |||||
Библиография | |||||
- | |||||
<1> В настоящем стандарте данный раздел разбит на 17 пунктов в связи с введением терминов по [1]. <2> Структура данного приложения настоящего стандарта полностью идентична структуре приложения B международного стандарта. <3> Данное приложение в настоящем стандарте разбито на пункты, что обусловлено необходимостью приведения его в соответствие с ГОСТ 1.5. <4> Включение в настоящий стандарт данного приложения обусловлено необходимостью учета потребностей национальных экономик стран, упомянутых в предисловии как проголосовавших за принятие межгосударственного стандарта. Положения данного приложения отвечают требованиям [1]. | |||||
Вернуться в "Каталог нормативных документов"
Источник информации: https://internet-law.ru/documents/prod/gost_gosudarstvennyj-standart/44/gost_94763.html
На правах рекламы:
|
© Антон Серго, 1998-2026.
|
Разработка сайта |
|